Uma pergunta que recebo com certa frequência aqui no SorRYR-1, vinda tanto de pessoas afetadas por doenças relacionadas ao RYR1 quanto de seus familiares, é porque indivíduos com alterações no mesmo gene, e algumas vezes, até com a mesma variante genética podem apresentar manifestações clínicas tão diferentes.
É uma dúvida bastante compreensível. Afinal, se duas pessoas possuem uma alteração no mesmo gene, seria natural imaginar que a doença deveria se manifestar de maneira semelhante em ambas. No entanto, quando falamos do RYR1, a realidade é muito mais complexa.
As doenças relacionadas ao RYR1 apresentam uma grande diversidade de manifestações. Algumas pessoas apresentam fraqueza muscular relativamente discreta e mantêm grande independência ao longo da vida. Outras podem apresentar fraqueza mais importante, comprometimento muscular mais significativo, dificuldades motoras desde a infância, alterações respiratórias, escoliose, contraturas ou outras manifestações. Existem ainda pessoas cuja principal manifestação relacionada ao RYR1 está associada à susceptibilidade à hipertermia maligna ou à rabdomiólise.
E essas diferenças podem existir até mesmo entre pessoas da mesma família.
Mas por que isso acontece? Como o mesmo gene pode estar relacionado a histórias tão diferentes?
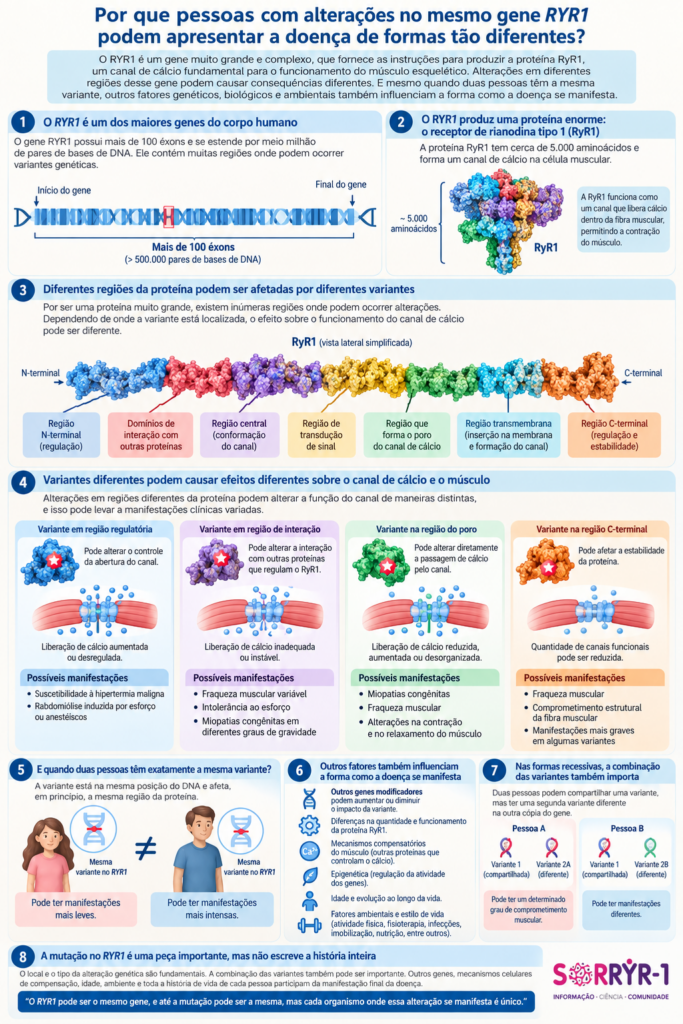
Para tentar responder a essa pergunta, precisamos primeiro compreender um pouco melhor o tamanho e a extraordinária complexidade do gene RYR1 e da proteína que ele produz.
UM MESMO GENE, DIFERENTES FORMAS DE DOENÇA
É importante lembrar que, quando falamos em doenças relacionadas ao RYR1, não estamos falando de uma única doença. Alterações nesse mesmo gene podem estar associadas a diferentes formas de miopatias congênitas, que historicamente receberam nomes distintos de acordo com suas características clínicas e, principalmente, com os achados observados na biópsia muscular. Entre elas estão a Miopatia Central Core (Central Core Disease - CCD), a Miopatia Multiminicore (Multiminicore Disease - MmD), algumas formas de Miopatia Congênita Centronuclear (CNM), que é especificamente o meu caso, e de Desproporção Congênita do Tipo de Fibra (Congenital Fiber-Type Disproportion - CFTD).
Esses diagnósticos não significam necessariamente que existam doenças completamente independentes umas das outras. Na realidade, fazem parte de um amplo espectro de doenças relacionadas ao RYR1, no qual podem existir sobreposições entre características clínicas e histológicas.
Isso ajuda a compreender por que duas pessoas com alterações no mesmo gene podem receber diagnósticos diferentes e apresentar graus muito distintos de fraqueza muscular, limitações motoras e outras manifestações. E mesmo entre pessoas classificadas dentro de uma mesma forma de miopatia relacionada ao RYR1, a intensidade e a evolução dos sintomas podem ser bastante diferentes.
É IMPORTANTE ENTENDER O TAMANHO E A COMPLEXIDADE DO RYR1
O RYR1 é um dos maiores e complexo gene do corpo humano. Ele contém mais de uma centena de éxons e fornece as instruções para a produção de uma proteína igualmente enorme: o receptor de rianodina tipo 1, ou RYR1.
Essa proteína forma um canal de cálcio fundamental para o funcionamento do músculo esquelético. De maneira bastante simplificada, quando recebemos o comando para realizar um movimento, o RYR1 participa da liberação de íon de cálcio dentro da célula muscular. Esse cálcio permite que as fibras musculares se contraiam. Posteriormente, o cálcio precisa ser recolhido para que o músculo possa relaxar e se preparar para uma nova contração. Portanto, essa é uma verdadeira engrenagem molecular, extremamente grande e complexa, e sobretudo crucial para o funcionamento do corpo humano.
UM GENE TÃO GRANDE SIGNIFICA QUE EXITEM MUITOS LUGARES ONDE UMA ALTERAÇÃO PODE OCORRER
Pelo RYR1 ser tão grande, existem inúmeros pontos onde podem ocorrer variantes genéticas. E isso explica porque nem todas as alterações no RYR1 provocam exatamente a mesma consequência.
Imagine a proteína RYR1 como uma máquina gigantesca formada por milhares de peças. Uma alteração em uma região responsável pela regulação dessa máquina pode produzir uma consequência diferente de outra alteração localizada próximo à região que forma o próprio canal por onde passa o cálcio.
Assim, duas pessoas podem ter uma doença relacionada ao RYR1, mas apresentar variantes localizadas em regiões diferentes do gene e, consequentemente, produzir alterações funcionais diferentes na proteína.
Leia neste blog a postagem “EU VI O MEU GENE RYR1 EM 3D E ENTENDI O QUE ACONTECE DENTRO DE MIM” - https://sorryr-1.com.br/eu-vi-o-meu-gene-ryr1-em-3d-e-entendi-o-que-acontece-dentro-de-mim/ . Essa postagem ajuda a explicar, através do meu exemplo real, como pode acontecer essa enorme diversidade de manifestações encontradas nas doenças relacionadas ao RYR1.
A MESMA VARIANTE GENÉTICA PODE SE MANIFESTAR DE FORMAS DIFERENTES
Se duas pessoas possuem exatamente a mesma variante, não significa que essa alteração esteja localizada em lugares diferentes do RYR1 em cada uma delas. A variante está na mesma posição do DNA e afeta, em princípio, a mesma região da proteína.
Mesmo assim, essas duas pessoas podem apresentar manifestações diferentes. Esse fenômeno é conhecido como expressividade variável. Isso acontece porque uma mutação genética não atua de maneira completamente isolada. Ela funciona dentro de um organismo que possui milhares de outros genes, proteínas, mecanismos reguladores e formas diferentes de compensar determinada alteração.
Podemos imaginar a variante do RYR1 como uma peça defeituosa dentro de uma enorme engrenagem. Duas máquinas podem apresentar exatamente o mesmo defeito nessa peça, mas o funcionamento final dependerá também das condições e do comportamento de todas as outras peças que trabalham junto com ela. E como se tivessem dois carros com exatamente o mesmo defeito em uma mesma peça, mas apresentam desempenhos diferentes porque o funcionamento do veículo depende também das condições de todo o restante do conjunto.
A VARIANTE NO RYR1 PODE NÃO ATUA SOZINHA
Nenhum gene funciona sozinho. O RYR1 faz parte de um enorme conjunto de genes e proteínas que trabalham juntos para que nossos músculos funcionem corretamente. Por isso, mesmo quando duas pessoas possuem a mesma variante no RYR1, outros genes podem ajudar a amenizar ou intensificar os efeitos dessa alteração. São os chamados genes modificadores.
Podemos voltar à comparação com um automóvel: dois carros podem apresentar exatamente o mesmo defeito em uma determinada peça, mas um deles pode funcionar melhor porque as demais peças conseguem compensar melhor aquele problema.
No nosso organismo acontece algo semelhante. Cada pessoa possui um conjunto genético próprio e diferentes mecanismos de compensação. Por isso, ter a mesma variante no RYR1 não significa necessariamente que a doença irá se manifestar da mesma maneira ou com a mesma intensidade em duas pessoas.
NAS FORMAS RECESSIVAS, A COMBINAÇÃO DAS VARIANTES TAMBÉM PODE INFLUENCIAR A MANIFESTAÇÃO DA DOENÇA
Nas doenças relacionadas ao RYR1 de herança autossômica recessiva, como é o meu caso, recebemos uma cópia do gene RYR1 do pai e outra da mãe. Para que a doença se manifeste, geralmente existem alterações nas duas cópias.
Isso significa que duas pessoas podem ter uma das variantes exatamente igual, mas a alteração presente na outra cópia do RYR1 pode ser diferente. E essa combinação faz diferença.
Algumas variantes podem fazer com que o organismo produza menos proteína RYR1, enquanto outras podem permitir que a proteína seja produzida, mas alterar a maneira como ela funciona no controle do cálcio dentro do músculo.
Assim, podemos imaginar as duas variantes como duas peças de um mesmo sistema: dependendo do tipo de problema existente em cada uma delas e de como esses problemas se combinam, o funcionamento final do músculo pode ser diferente.
Por isso, nas formas recessivas, não basta olhar isoladamente para uma variante do RYR1. É importante entender a combinação das alterações presentes nas duas cópias do gene.
A GENÉTICA É FUNDAMENTAL, MAS NÃO CONTA TODA A HISTÓRIA SOZINHA
Quando penso na minha própria história como portador de Miopatia Congênita Centronuclear relacionada ao RYR1, talvez este seja um dos aspectos que mais consigo perceber na prática. Nasci com uma condição genética que sempre esteve presente e que, ao longo da vida, trouxe limitações e dificuldades físicas importantes. A mutação no RYR1 não mudou e continua fazendo parte de mim. No entanto, a maneira como meu corpo respondeu e a minha capacidade funcional não permaneceram iguais durante toda a vida. Houve períodos de maior dificuldade e perda funcional, assim como outros de recuperação e conquistas que, em determinados momentos, eu mesmo talvez não imaginasse serem possíveis. Minha experiência me fez compreender, de maneira muito concreta, que a genética é fundamental, mas não conta sozinha toda a história.
Também precisamos lembrar de algo muito importante, uma pessoa não é apenas o seu DNA. A alteração genética no RYR1 está presente e tem papel fundamental na origem da doença, mas aquilo que observamos na vida de cada pessoa, suas dificuldades, capacidades e limitações, pode ser influenciado por muitos outros fatores.
Ao longo da vida, nosso organismo está constantemente mudando. Crescemos, envelhecemos, ganhamos ou perdemos massa muscular, passamos por períodos de maior ou menor atividade física, podemos enfrentar doenças, infecções, cirurgias ou períodos prolongados de imobilização. Da mesma forma, fisioterapia, atividade física adequadamente orientada, alimentação e manutenção do condicionamento podem contribuir para preservar ou melhorar determinadas capacidades funcionais dentro das possibilidades de cada indivíduo.
Isso ajuda a entender por que a condição de uma pessoa com uma doença relacionada ao RYR1 não é necessariamente uma fotografia imóvel determinada de quando ela nasceu. A genética estabelece uma parte muito importante dessa história, mas a condição funcional pode mudar ao longo da vida.
É importante deixar claro que esses fatores não modificam nem corrigem a mutação genética. Uma pessoa não deixa de possuir uma alteração no RYR1 porque faz fisioterapia, se alimenta adequadamente ou mantém uma vida mais ativa. Da mesma forma, um período de inatividade não é a causa da doença genética.
O que pode mudar é como o organismo consegue lidar com as consequências dessa alteração.
Podemos pensar novamente em uma máquina. Se ela possui uma peça com determinado defeito de fabricação, cuidar das outras peças não fará aquele defeito desaparecer. Mas conservar bem o restante do conjunto pode ajudar essa máquina a utilizar melhor a capacidade que ainda possui.
No organismo humano, naturalmente, tudo é muito mais complexo. Músculos podem responder ao treinamento, o condicionamento pode mudar, outras estruturas podem compensar parcialmente determinadas limitações e a própria capacidade funcional pode aumentar ou diminuir ao longo do tempo.
É justamente por isso que duas pessoas com a mesma doença genética podem seguir trajetórias diferentes, e até uma mesma pessoa pode apresentar capacidades diferentes em momentos distintos de sua própria vida.
Na medicina, aquilo que efetivamente observamos em uma pessoa, o conjunto de suas características e manifestações, é chamado de fenótipo. E esse fenótipo não resulta apenas da alteração genética isoladamente, mas da interação entre genética, funcionamento do organismo, idade, ambiente e toda a história daquele indivíduo.
Hoje, mesmo com meu diagnostico ter vindo tão tardio e após tantos erros de diagnósticos, eu sempre digo uma coisa: O diagnóstico genético nos ajuda a compreender a origem da doença, mas não consegue, sozinho, contar antecipadamente toda a história de como o indivíduo irá vivê-la.
Cada indivíduo com uma doença relacionada ao RYR1 possui sua própria história, suas próprias limitações, capacidades e possibilidades de evolução. Por isso, comparar duas pessoas apenas pelo nome da doença ou pela variante genética pode não revelar toda a realidade de cada uma.
TALVEZ ESSA SEJA UMA DAS MELHORES FORMAS DE ENTENDER O RYR1
Como disse anteriormente, a mutação no RYR1 ajuda a escrever a história da doença, mas não escreve a história inteira.
O local, como costumo dizer, o endereço, e o tipo da alteração genética são importantes para nosso diagnóstico. A combinação das variantes também pode ser importante. Outros genes podem modificar seus efeitos. O organismo pode possuir diferentes mecanismos de compensação. Mas toda a história de vida do indivíduo afetado também participa da manifestação final.
É por isso que, quando encontro outra pessoa com uma doença relacionada ao RYR1, não espero necessariamente encontrar uma história idêntica à minha.
Mesmo dentro de uma mesma família, pessoas que compartilham determinada alteração genética podem apresentar intensidades e manifestações diferentes.
E essa diversidade também ajuda a compreender por que os resultados de um eventual tratamento podem não ser exatamente iguais para todos.
Nas doenças relacionadas ao RYR1, conhecer a mutação é uma parte extremamente importante da história. Mas compreender verdadeiramente cada indivíduo exige um olhar além dela.
Concluiria esse texto respondendo ao questionamento vindo de outros indivíduos e familiares afetados por uma doença relacionada ao RYR1, dizendo que “o nosso RYR1 pode ser o mesmo gene, e até a mutação pode ser a mesma, mas cada organismo onde essa alteração se manifesta é único”.
O que começou como uma hipótese científica, baseada na possibilidade de um medicamento já conhecido exercer efeitos benéficos sobre a função muscular, avançou até se transformar em uma pesquisa clínica estruturada. Enquanto esse estudo ainda estava em andamento, tive a iniciativa e a oportunidade, sempre com acompanhamento médico, de experimentar o Salbutamol e, ao longo do tempo, observar resultados que, no meu caso, foram surpreendentemente positivos, uma experiência que relatei recentemente aqui no blog do SorRYR-1.
Evidentemente, um relato individual não constitui prova científica de eficácia. No entanto, foi muito significativo perceber que a minha experiência acabou se mostrando coerente com aquilo que a pesquisa viria posteriormente a demonstrar de maneira controlada.
O principal resultado do estudo merece atenção: os participantes apresentaram uma melhora significativa da função motora durante o tratamento com Salbutamol. Além disso, essa melhora não apareceu apenas nos números da pesquisa, ela alcançou um nível considerado pelos pesquisadores como potencialmente importante para a vida e as atividades dos pacientes.
Agora, essa trajetória alcança um marco especialmente importante, pois aquela hipótese inicial foi submetida ao rigor de uma pesquisa clínica, produziu evidências favoráveis e seus resultados foram finalmente publicados na eClinicalMedicine, revista científica do grupo The Lancet.
É justamente sobre esses resultados, o que eles podem representar e, também, sobre as limitações do estudo que gostaria de falar a seguir.
VEJAMOS O QUE ENTENDI SOBRE O COMPIS - CONGENITAL MYOPATHY INTERVENTION STUDY
Em setembro de 2026, foi finalmente publicado um resultado que vinha sendo aguardado há alguns anos por pessoas que convivem com miopatias congênitas e por pesquisadores envolvidos nessa área.
O estudo COMPIS - Congenital Myopathy Intervention Study, avaliou de maneira controlada se o uso oral do Salbutamol poderia melhorar a função motora e a força muscular de crianças e adolescentes com diferentes formas de miopatias congênitas.
Os resultados foram publicados na revista científica eClinicalMedicine, do grupo The Lancet, em 8 de setembro de 2026, sob o título “Effects of oral salbutamol treatment on motor function and muscle strength in congenital myopathies (COMPIS): a single-centre, randomised, open-label, blinded-endpoint, crossover trial in Sweden”.
E o principal resultado merece atenção: os participantes apresentaram melhora significativa da função motora durante o período em que receberam Salbutamol, quando comparado ao período em que permaneceram apenas com o tratamento padrão de suporte. Em uma miopatia congênita, o tratamento de suporte pode envolver, conforme a necessidade de cada indivíduo, fisioterapia e reabilitação, exercícios orientados, acompanhamento respiratório, ortopédico e nutricional, uso de dispositivos de auxílio à mobilidade e tratamento de sintomas ou complicações.
Isso não significa que tenha sido encontrada uma cura para as miopatias congênitas, nem que o Salbutamol corrija as alterações genéticas responsáveis por essas doenças. Mas o estudo fornece uma evidência clínica controlada de que um medicamento já conhecido e utilizado há décadas para outras finalidades pode ter potencial como tratamento sintomático para melhorar a função motora em determinadas pessoas com miopatias congênitas.
COMO CONSIDEREI ESSA PESQUISA MUITO IMPORTANTE !
As miopatias congênitas constituem um grupo bastante heterogêneo de doenças musculares genéticas. Entre elas estão doenças relacionadas a genes como RYR1, ACTA1, NEB, SELENON, MYBPC1, TPM2 e TPM3, entre vários outros.
Até hoje, para a grande maioria dessas doenças, não existe um tratamento farmacológico curativo. O acompanhamento costuma ser baseado principalmente em medidas de suporte, como fisioterapia, reabilitação, acompanhamento respiratório, nutricional e ortopédico, além do manejo das diferentes complicações que possam surgir.
Por esse motivo, existe grande interesse científico na possibilidade de encontrar medicamentos que, mesmo não corrigindo a mutação genética, mas que possam melhorar a função muscular e, consequentemente, a qualidade de vida e a independência das pessoas afetadas.
É nesse contexto que surge o Salbutamol.
Embora seja conhecido principalmente como um medicamento broncodilatador utilizado em doenças respiratórias, o Salbutamol é um agonista dos receptores beta-2 adrenérgicos e existem evidências anteriores de que sua atuação pode ir além dos pulmões.
Relatos clínicos e estudos anteriores já haviam levantado a hipótese de que o Salbutamol poderia exercer efeitos benéficos sobre o músculo e sobre mecanismos envolvidos na função neuromuscular.
O que ainda faltava era testar essa hipótese de maneira mais estruturada e controlada em pessoas com miopatias congênitas.
Foi justamente essa a proposta do COMPIS.
O COMPIS foi realizado na Suécia e utilizou um desenho científico particularmente interessante: tratou-se de um estudo randomizado, controlado, aberto, cruzado e com avaliação dos resultados de forma cega.
Foram incluídos 18 participantes, sendo 11 meninos e 7 meninas, com idades entre 6,5 e 16 anos. Todos possuíam diagnóstico genético confirmado de miopatia congênita. A idade média dos participantes no momento da avaliação inicial era de aproximadamente 10,4 anos.
Segundo os pesquisadores, um aspecto especialmente importante foi que as doenças relacionadas ao RYR1 foi a composição genética do grupo: 7 participantes tinham alterações no RYR1; 4 no ACTA1; 3 no NEB; 1 no SELENON; 1 no MYBPC1; 1 no TPM2; e 1 no TPM3. Portanto, o RYR1 representou o maior subgrupo do estudo, correspondendo a 7 dos 18 participantes.
Entretanto, é importante fazer uma ressalva: o estudo foi desenvolvido para avaliar as miopatias congênitas como um conjunto, e o pequeno número de participantes de cada subtipo genético não permite concluir, isoladamente, qual foi a magnitude do efeito especificamente nos sete participantes com RYR1.
Essa distinção é muito importante para não transformar um resultado promissor em uma conclusão maior do que os próprios dados permitem.
CADA PARTICIPANTE FOI COMPARADO CONSIGO MESMO, FUNCIONANDO COMO SEU PRÓPRIO CONTROLE
Uma característica interessante do COMPIS foi seu desenho cruzado, ou crossover. Os participantes foram divididos aleatoriamente em dois grupos, levando também em consideração sua condição de deambulação.
Durante um período de 24 semanas, um grupo recebeu Salbutamol oral associado aos cuidados habituais, enquanto o outro permaneceu apenas com o tratamento padrão.
Depois houve um período de aproximadamente 4 semanas sem o medicamento, chamado de washout.
Em seguida, os grupos trocaram de posição: aqueles que anteriormente haviam recebido Salbutamol passaram para o período sem a medicação, enquanto aqueles que estavam sem o medicamento passaram a recebê-lo.
Esse desenho é particularmente interessante em doenças raras, nas quais o número disponível de participantes costuma ser pequeno.
Na prática, ele permite comparar o desempenho dos participantes em períodos com e sem o tratamento, aumentando a capacidade do estudo de detectar uma possível diferença provocada pelo medicamento.
OS PESQUISADORES MEDIRAM ASSIM A MELHORA DOS PARTICIPANTES
O principal instrumento utilizado pelos pesquisadores foi a Motor Function Measure-32, ou MFM-32.
A MFM-32 é uma escala desenvolvida para avaliar a função motora de pessoas com doenças neuromusculares. Ela contém 32 tarefas que analisam diferentes aspectos da capacidade funcional, incluindo atividades relacionadas à posição em pé e transferências, movimentos axiais e proximais e habilidades motoras distais.
Em termos simples, ela procura responder de maneira padronizada e mensurável a uma pergunta fundamental: A pessoa consegue realizar melhor determinadas funções motoras?
Esse foi o chamado desfecho primário do COMPIS, ou seja, a principal medida previamente escolhida pelos pesquisadores para determinar se o tratamento havia produzido benefício.
E foi justamente nessa medida que apareceu o resultado mais importante da pesquisa.
O PRINCIPAL RESULTADO FOI DE 3,61 PONTOS DE DIFERENÇA
Ao comparar os períodos de tratamento, os pesquisadores encontraram uma diferença média ajustada de 3,61 pontos na MFM-32 em favor do Salbutamol. O intervalo de confiança de 95% ficou entre 1,74 e 5,48 pontos, e o valor de P foi 0,0009.
Para quem não está acostumado com estatística, esses números podem parecer complicados. O ponto mais importante é que o resultado apresenta forte evidência estatística de que a diferença encontrada entre os períodos com e sem Salbutamol dificilmente seria explicada apenas pelo acaso.
Mas existe outra questão tão importante quanto a significância estatística, foi que segundo os autores do estudo, essa diferença foi grande o suficiente para representar uma mudança potencialmente relevante na vida do paciente. Ou seja, a diferença encontrada entre os tratamentos ultrapassou limites anteriormente descritos na literatura para uma mudança considerada clinicamente significativa em doenças neuromusculares de início congênito.
Isso torna o resultado especialmente interessante, pois não se trata apenas de uma diferença matemática detectada por uma análise estatística. A magnitude da melhora atingiu um nível que os pesquisadores consideram compatível com uma mudança funcional potencialmente relevante.
E O QUE ISSO SIGNIFICA PARA O RYR1 ?
Para mim, portador de Miopatia Congênita Centronuclear relacionada ao RYR1, esta talvez seja uma das perguntas mais importantes.
Dos 18 participantes, sete possuíam miopatias relacionadas ao RYR1, tornando esse o maior grupo genético dentro do estudo. Isso certamente torna os resultados particularmente interessantes para nossa comunidade.
Contudo, mantendo o rigor científico, o estudo não foi grande o suficiente para demonstrar, separadamente, que o Salbutamol apresenta exatamente o mesmo benefício em todas as diferentes alterações genéticas estudadas ou especificamente em todas as formas de miopatia relacionada ao RYR1.
As doenças relacionadas ao RYR1 apresentam enorme heterogeneidade. Existem diferentes mutações, diferentes mecanismos genéticos, formas dominantes e recessivas e uma grande diversidade de manifestações clínicas.
Portanto, não podemos transformar o resultado geral do COMPIS em uma garantia individual de resposta ao tratamento para todas as pessoas com RYR1. O que podemos dizer é que pessoas com alterações no RYR1 participaram diretamente do estudo e constituíram seu maior subgrupo genético, e que, considerando o conjunto dos participantes, houve uma melhora significativa da função motora durante o tratamento com Salbutamol.
Esse é um avanço importante.
SEGURANÇA E EFEITOS COLATERAIS
Outro aspecto avaliado foi a segurança com o uso da droga. O estudo não registrou eventos adversos graves ou eventos adversos graves inesperados relacionados ao tratamento.
Foram registrados dois eventos adversos durante o período de Salbutamol: aumento da glândula mamária e olhos secos.
Também ocorreram efeitos já conhecidos do Salbutamol e compatíveis com sua ação beta-adrenérgica: cinco participantes apresentaram palpitações e um apresentou tremor.
Esses resultados são importantes, mas não significam que o medicamento possa ser utilizado sem acompanhamento médico.
O Salbutamol oral produz efeitos sistêmicos diferentes daqueles de uma simples inalação (forma mais conhecida) utilizada ocasionalmente para broncoespasmo. Dose, frequência, condições cardíacas, outros medicamentos utilizados e características individuais precisam ser consideradas pelo médico.
Portanto, deixa- se uma nota importante, que este estudo não deve ser interpretado como uma recomendação para automedicação.
O SALBUTAMOL NÃO CORRIGE A MUTAÇÃO
Talvez esta seja uma das distinções mais importantes. O Salbutamol não é uma terapia genética e não corrige a mutação responsável pela miopatia congênita.
No caso das doenças relacionadas ao RYR1, por exemplo, ele não repara o gene RYR1 nem transforma um receptor de rianodina alterado em um receptor geneticamente normal.
Por isso, os próprios pesquisadores apresentam o Salbutamol como uma possível terapia sintomática. Essa diferença é fundamental. Uma terapia pode ser extremamente importante mesmo sem corrigir a causa genética da doença.
Se determinado tratamento for capaz de proporcionar mais função muscular, melhorar determinadas atividades motoras ou permitir melhor aproveitamento da capacidade muscular existente, isso pode representar um ganho relevante para quem convive diariamente com uma doença neuromuscular.
O RESULTADO FOI PROMISSOR, MAS A PESQUISA NÃO TERMINA AQUI
Percebo que os próprios pesquisadores mantêm cautela na interpretação dos resultados. O COMPIS foi um estudo realizado em um único centro, com apenas 18 participantes, crianças e adolescentes entre 6,5 e 16 anos.
Isso significa que ainda existem perguntas importantes.
Os mesmos resultados seriam encontrados em um estudo com 50, 100 ou mais participantes?
O benefício permaneceria após um, dois ou três anos de tratamento?
Adultos com miopatias congênitas responderiam da mesma maneira?
Pessoas com diferentes mutações no RYR1 apresentariam respostas semelhantes?
Existem determinados tipos de miopatia congênita que respondem melhor do que outros?
Existe alguma característica clínica ou genética capaz de prever quem será um bom respondedor ao Salbutamol?
Essas perguntas ainda precisam ser respondidas.
Por isso, os autores concluem que são necessários estudos multicêntricos maiores e com acompanhamento por períodos mais longos, tanto para confirmar os resultados quanto para determinar a duração dos benefícios observados.
O COMPIS MUDA ALGUNS PARADIGMAS E PODE DAR RUMO A NOVAS PESQUISAS
Durante muito tempo, a possibilidade de utilizar Salbutamol nas miopatias congênitas esteve baseada principalmente em observações clínicas, relatos individuais, pequenas séries de pacientes e hipóteses sobre seus possíveis mecanismos de ação.
O COMPIS acrescenta algo diferente a essa história, em que um ensaio clínico randomizado e controlado demonstrando melhora significativa da função motora durante o tratamento com Salbutamol em crianças e adolescentes com miopatias congênitas.
Isso não encerra a discussão científica, muito pelo contrário, provavelmente inaugura uma nova etapa. Os resultados precisam ser reproduzidos em grupos maiores, durante períodos mais longos e, idealmente, com número suficiente de participantes para analisar separadamente diferentes causas genéticas das miopatias congênitas.
Mas aquilo que anteriormente era principalmente uma hipótese terapêutica passa agora a contar com uma evidência clínica controlada bastante relevante.
UMA NOVA PEÇA EM UM QUEBRA-CABEÇA MUITO MAIOR
Para quem convive com uma doença rara, existe uma tendência compreensível de enxergar cada resultado positivo de pesquisa como a possível chegada de um tratamento definitivo.
Precisamos comemorar os avanços sem perder a cautela, porque o COMPIS não demonstrou a cura das miopatias congênitas. Também não demonstrou que todas as pessoas afetadas com uma doença relacionada ao RYR1 responderão ao Salbutamol.
Mas demonstrou algo importante: em um estudo clínico controlado, o período de tratamento com Salbutamol esteve associado a uma melhora da função motora superior ao período com apenas os cuidados habituais, e essa diferença alcançou magnitude considerada clinicamente significativa.
Para nós, uma população que ainda possui pouquíssimas ou nada de alternativas farmacológicas específicas, isso merece atenção.
Talvez o caminho para o tratamento das doenças raras não dependa apenas da descoberta de novas moléculas. Às vezes, um medicamento que já existe há décadas pode esconder uma possibilidade que ainda não havia sido adequadamente explorada.
É exatamente aí que entra o conceito de reposicionamento de drogas, que é investigar medicamentos já conhecidos para novas indicações, apoiando-se em conhecimento científico, observações clínicas e, finalmente, ensaios clínicos capazes de testar essas hipóteses.
O Salbutamol não corrige a mutação genética. Não representa uma cura. E ainda existem muitas perguntas a serem respondidas. Mas, depois do COMPIS, existe agora uma evidência clínica controlada de que ele pode representar uma possível opção de tratamento sintomático para melhorar a função motora de crianças e adolescentes com miopatias congênitas.
Para nós, que há tantos anos acompanhamos e aguardamos com esperança a busca por tratamentos para as miopatias relacionadas ao RYR1, esse é um resultado que merece ser conhecido, estudado e acompanhado de perto.
A ciência ainda não chegou ao final desse caminho. Mas o COMPIS acaba de acrescentar uma peça importante a ele.
NOTA SOBRE O USO DE INTELIGÊNCIA ARTIFICIAL
Este texto foi produzido com o auxílio da ferramenta ChatGPT em sua formatação, revisão gramatical e em traduções pontuais. As sugestões geradas pela ferramenta foram criticamente verificadas, revisadas e editadas, buscando preservar a fidelidade às informações e aos resultados apresentados na publicação científica original. O conteúdo final, assim como sua interpretação e a forma de apresentá-lo, foi revisado por mim e permanece sob minha responsabilidade.
Entendo e utilizo a Inteligência Artificial não como substituta do conhecimento, da análise e da responsabilidade humana, mas como uma ferramenta de Inteligência Ampliada: um recurso capaz de auxiliar na organização, compreensão e comunicação da informação, mantendo sempre o ser humano no centro do processo.
REFERÊNCIA CIENTÍFICA
Effects of oral salbutamol treatment on motor function and muscle strength in congenital myopathies (COMPIS): a single-centre, randomised, open-label, blinded-endpoint, crossover trial in Sweden.
eClinicalMedicine, 2026; artigo 104186.
Publicado online em 8 de setembro de 2026.
DOI: 10.1016/j.eclinm.2026.104186
Registro do estudo: ClinicalTrials.gov NCT05099107 — COMPIS (Congenital Myopathy Intervention Study).
⇓Click na imagem abaixo e leia Publicação do Artigo⇓
- CLICK NA IMAGEM ACIMA E LEIA A PUBLICAÇÃO CIENTÍFICA NA INTEGRA -
Com os recentes avanços da ciência genética, a grande maioria dos diagnósticos de uma miopatia causada pela mutação no gene RYR1 acontece nos primeiros anos de vida até a adolescência. Entendo que foi pensando nesse público, que a Fundação RYR-1 @theryr1foundation resolveu criar um elemento que de alguma forma comunicasse com esse público infanto-juvenil, o qual é uma parte considerável da comunidade RYR1.
E neste contexto que foi apresentado à comunidade RYR1, durante a Conferência Internacional de Famílias, realizada em julho deste ano em Pittsburgh, E.U.A., o Ryan, o novo mascote da Fundação RYR1, o qual foi calorosamente bem recebido por toda comunidade RYR1.
A fundação informou que a partir de agora, Ryan será sempre apresentado em boletins informativos, mídias sociais e site da organização, envolvendo-se em uma variedade de atividades. Ryan toca piano, pinta e participa de esportes, incluindo boliche adaptativo, passeios a cavalo, hóquei e muito mais.
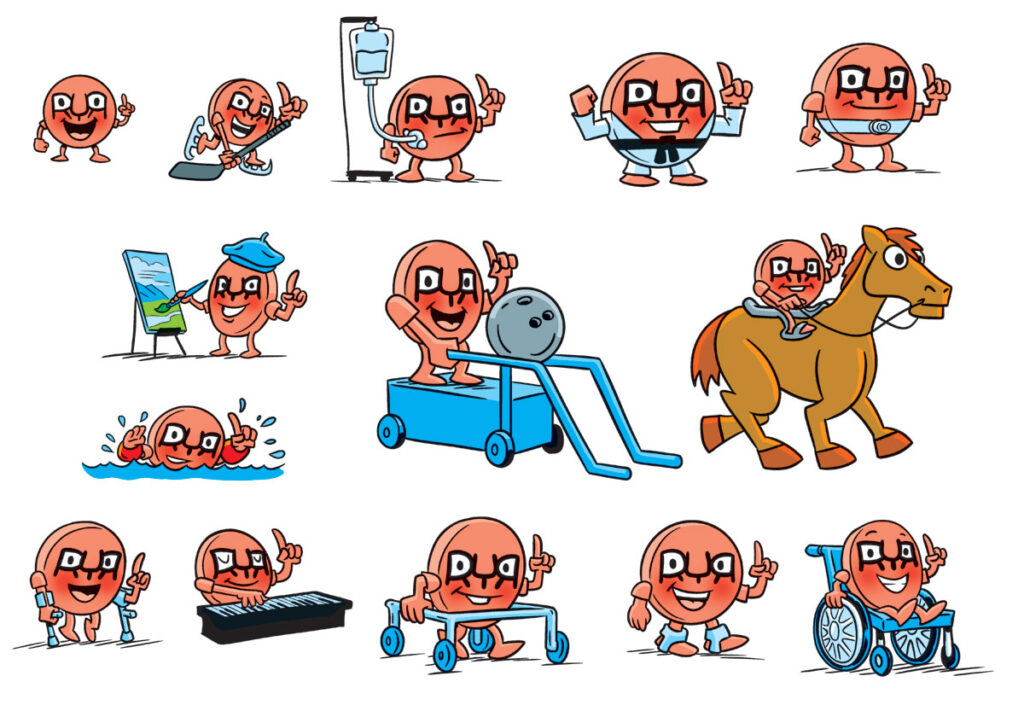
O nome "RYAN" é um aceno para o receptor de ryanodina, que é codificado pelo gene RYR1, gene responsável pelas doenças relacionadas ao RYR1. Ryan é retratado segurando um dedo para cima para representar o número "1,", enquanto as bochechas vermelhas do personagem simbolizam sensibilidade ao calor, um sintoma comum entre os membros da comunidade RYR1.
O conceito de mascote foi trazido à vida por voluntários dedicados da comunidade RYR-1-RD, incluindo integrantes do conselho administrativo e consultivo, e pelos pais Macie Soler-Sala e AJ Warren, ambos diretores criativos da Weiden+Kennedy e Goodby Silverstein & Partners, respectivamente, os quais desempenharam um papel fundamental no desenvolvimento de Ryan.
Os desenhos de Ryan foram criados por Chris Griarusso, um reconhecido artista e escritor indicado ao prêmio Harvey conhecido pela série G-Man na Image Comics e Mini Marvels para a Marvel Comics.
Ryan ganhou também uma música com um tema cativante, “Strength in Numbers”, que⇓ quer dizer fortes em número ou quantidade, ou tipo assim, a união é que faz a força, que foi escrita e interpretada por Macie Soler-Sala.
⇓ letra da música ⇓
♫ ♫ ♫ S-t-r-o-n-g (F-o-r-t-e)
Find out what it means to me (Descubra o que isso significa para mim)
Hope is in our DNA (A esperança está no nosso DNA)
We walk, we wheel, we skate, we play (Nós andamos, nós rodamos, nós patinamos, nós brincamos)
You got my back and I’ve got yours (Você está comigo e eu estou com você)
And every day we’re stronger than we were before (E cada dia somos mais fortes do que éramos antes)
S-t-r-o-n-g (F-o-r-t-e)
We got the power like you can’t believe (Nós temos um poder que você não pode acreditar)
S-t-r-o-n-g (F-o-r-t-e)
We got strength in numbers, you and me (Nós temos força em número, você e eu)
We never get tired of trying our best (Nunca nos cansamos de tentar o nosso melhor)
Until we have a cure, we just won’t rest (Até que tenhamos uma cura, não descansaremos)
So let’s raise our voices, let’s shout it out loud (Então vamos levantar nossas vozes, vamos gritar bem alto)
Every step forward is a reason to be proud (Cada passo à frente é motivo de orgulho)
S-t-r-o-n-g (F-o-r-t-e)
We got the power like you can’t believe (Nós temos um poder que você não pode acreditar)
S-t-r-o-n-g (F-o-r-t-e)
We got strength in numbers, you and me (Nós temos força em número, você e eu)
Together we’re better, together we’re stronger (Juntos somos melhores, juntos somos mais fortes)
What makes us different, makes us belong (O que nos torna diferentes, nos faz pertencer “ser aceitos”)
One, two, three, four (Um, dois, três, quatro..)
S-t-r-o-n-g (F-o-r-t-e)
We got the power like you can’t believe (Nós temos um poder que você não pode acreditar)
S-t-r-o-n-g (F-o-r-t-e)
We got strength in numbers, you and me (Nós temos força em número, você e eu)
S-t-r-o-n-g (F-o-r-t-e)
We got the power like you can’t believe (Nós temos um poder que você não pode acreditar)
S-t-r-o-n-g (F-o-r-t-e)
All I have on ain’t got nothing on me (Tudo o que tenho não tem nada contra mim)
S-t-r-o-n-g (F-o-r-t-e)
We got the power like you can’t believe (Nós temos um poder que você não pode acreditar)
S-t-r-o-n-g (F-o-r-t-e)
We got strength in numbers, you and me (Nós temos força em número, você e eu) ♫♫♫
"Estamos empolgados em receber oficialmente Ryan na comunidade RYR1", disse a Diretora Executiva, Ligação com Pacientes e Cofundadora, Lindsay Goldberg. "Muitos na comunidade podem se identificar com diferentes aspectos de Ryan, que incorpora o espírito de ser ativo, engajado e resiliente. Você verá mais do Ryan em breve!"
O SORRYR-1 mais uma vez cumpriu com seu objetivo de informar sobre as doenças relacionadas ao RYR-1 aos indivíduos afetados pela doença e seus familiares, profissionais da área da saúde, além de apoiar e participar de pesquisas científicas. Assim como já foi relatado nas redes sociais, eu fui convidado pela Dra Lizan Stinissen, do departamento de neurologia da Radboud University Medical Center, de Nijmegen, Holanda, para colaborar na elaboração de uma pesquisa internacional dirigida a pacientes com doenças relacionadas ao RYR1 visando sua participação em ensaios clínicos. O trabalho de elaboração da pesquisa foi concluído, pesquisa aplicada, e seu resultado foi apresentado pela Dra Lizan durante a Conferência Internacional da Família promovido pela Fundação RYR-1 em recente, 26 de julho de 2025 em Pittsburgh, nos Estados Unidos, tendo no final da apresentação, o orgulho de ouvir palavras de reconhecimento pela nossa participação e contribuição. O estudo se concentrou no que as pessoas com Miopatias Congênitas RYR1 e seus familiares esperam de futuros ensaios clínicos, e o que os incentivaria a participar dessas pesquisas. O objetivo deste estudo é fornecer aos pesquisadores clínicos, às empresas farmacêuticas, e à comunidade de indivíduos afetados pelas doenças relacionadas ao RYR-1, subsídios ao desenvolvimento de pesquisa em ensaios clínicos que sejam significativas e de importância terapêutica para os pacientes. O resultado da pesquisa fornecerá também aos profissionais de saúde uma visão sobre os sintomas mais importantes para os pacientes e as lacunas nas terapias disponíveis para os indivíduos com miopatia relacionada ao RYR1.
Veja a seguir como tudo se deu...
Pesquisa com Paciente com Doença Relacionada ao RYR1
Este estudo se concentra sobre as preferências de ensaios clínicos de indivíduos com doenças relacionadas ao RYR1 (RYR1-RD).
Antecedentes e Objetivo do Estudo
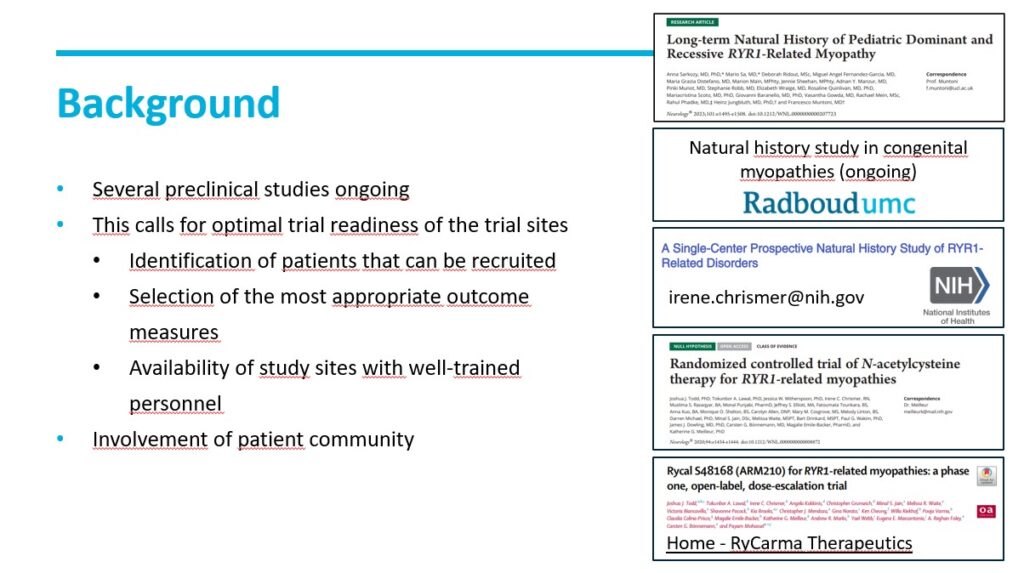
Atualmente, existem vários estudos pré-clínicos e estudos de história natural em andamento sobre o RYR1-RD, assim como já houve dois ensaios clínicos até agora. Os possíveis próximos ensaios clínicos que estão por vir indicam ter bons resultados. A comunidade de pacientes pode contribuir para esses futuros ensaios apontando suas preferências e expectativas. Espera-se que este estudo possa fornecer aos pesquisadores clínicos, empresas farmacêuticas, e à comunidade de pacientes informações de importância significativas para pesquisas terapêuticas aos pacientes. O estudo destaca os maiores sintomas e queixas, buscando identificar medidas de relevantes resultado.
Este estudo é uma continuação de uma publicação sobre uma pesquisa online com pacientes iniciada pela Fundação RYR-1, combinada com depoimentos de pacientes apresentados durante o Workshop Internacional de Pesquisa realizado em 2022. O relatório completo do estudo anterior intitulada como: “Indivíduos e Famílias Afetados por Doenças Relacionadas ao RYR1: A Perspectiva do Paciente/Cuidador”, pode ser encontrado disponível no seguinte link aqui: https://ryr1.org/medical-literature/individuals-and-families-affected-by-ryr1-related-diseases-the-patient-caregiver-perspective
Como o Estudo Foi Estruturado
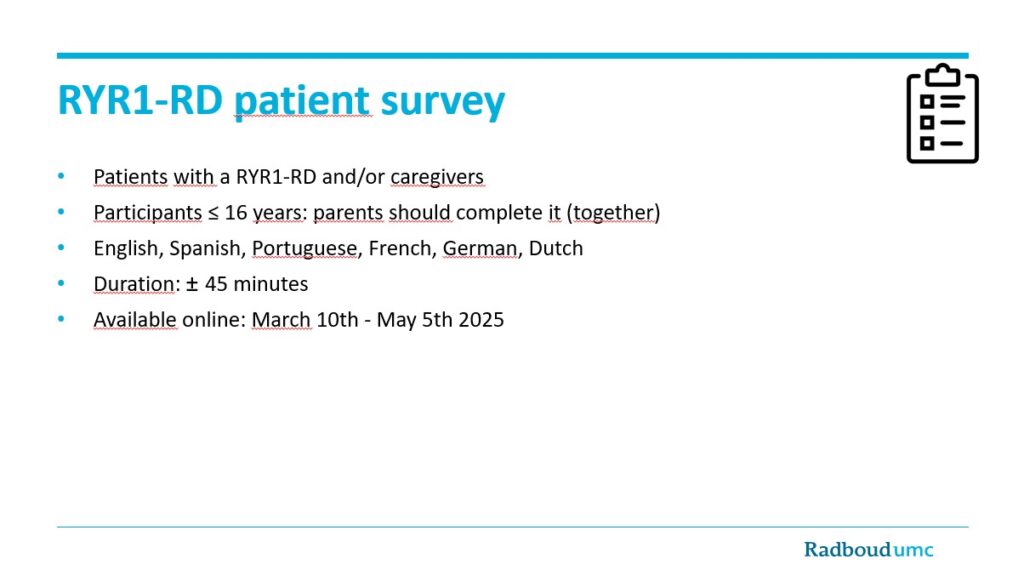
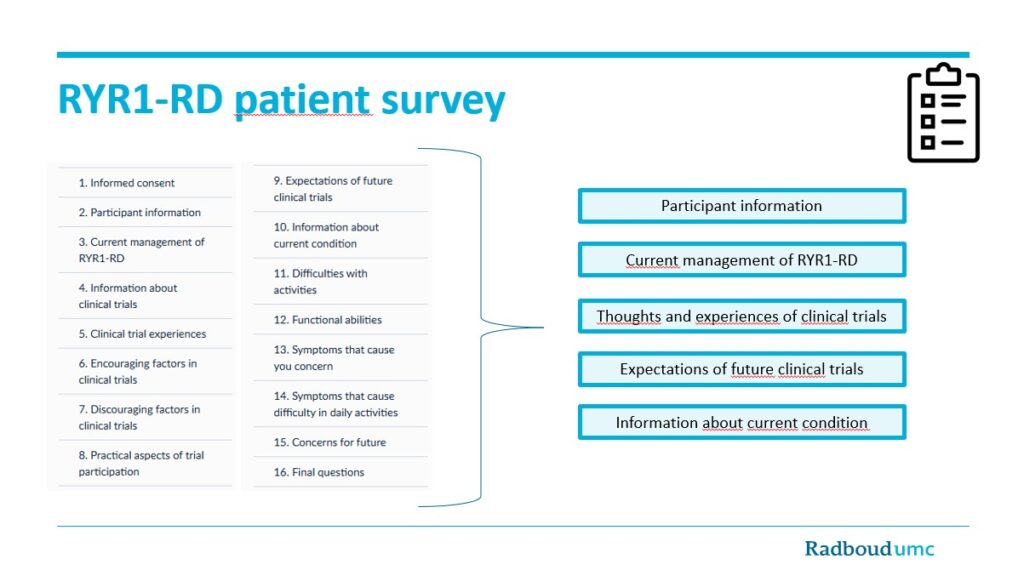
A pesquisa com pacientes RYR1-RD esteve disponível online entre 10 de março e 5 de maio de 2025. Ela incluiu perguntas sobre a condição dos participantes e como ela estava sendo tratada na época, além de suas opiniões e expectativas em relação às pesquisas e ensaios clínicos. A pesquisa foi disponibilizada em 6 idiomas: inglês, espanhol, português, francês, alemão e holandês. Como apoio ao processo de tradução e revisão da pesquisa, contamos com a colaboração de perto de membros da Fundação RYR-1 e palestrantes de acordo com o seu respectivo idioma, muitos dos quais eram também pacientes.
Primeiros Resultados e Próximos Passos
Os resultados fornecem informações sobre:
Um total de 152 pessoas, representando 19 países diferentes, responderam a pesquisa. Os resultados foram apresentados na Conferência Internacional da Família promovido pela Fundação RYR-1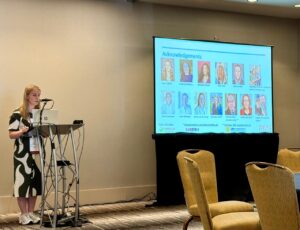 em recente, 26 de julho de 2025 em Pittsburgh, nos Estados Unidos. No momento, estamos escrevendo um artigo científico com base nos resultados da pesquisa. Planejamos submetê-lo a uma revista médico-científico, para que tanto médicos quanto pesquisadores possam se beneficiar dos resultados. Esperamos que os resultados aumentem a compreensão dos pacientes sobre sua participação futura em pesquisas clínicas, assim como apoie os pesquisadores no desenvolvimento futuros de seus projetos de pesquisas clínicas. O artigo demonstrará a importância de refletir sobre as experiências, pensamentos e expectativas dos pacientes, e destaca a realização de um trabalho de cocriação com pesquisadores acadêmicos e a comunidade de pacientes. Uma atualização seguirá assim que o artigo for finalizado.
RYR1-RD patient survey_LizanStinissen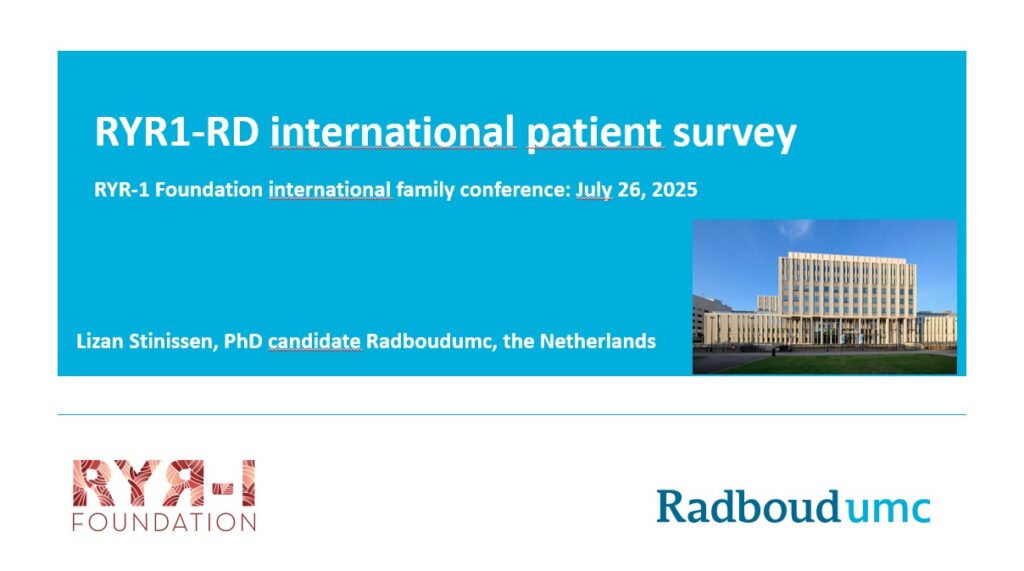
Recentemente foi publicado um artigo médico-científico tratando sobre a Pancreatite em Indivíduos com Doenças Relacionadas ao RYR1. O estudo teve participação de pesquisadores do Reino Unido, Holanda e Estados Unidos, além do nobre apoio da Fundação RYR1.
Mutações no gene do receptor de rianodina do músculo esquelético (RYR1) são uma causa comum de doenças neuromusculares hereditárias e têm sido associadas a um amplo espectro de fenotípico, variando de várias miopatias congênitas de início precoce com fraqueza muitas vezes substancial, até fenótipos induzidos em indivíduos “normalmente fortes” tais como a Rabdomiólise por Esforço (ERM) e suscetibilidade aos efeitos relacionados à anestesia, como a Hipertermia Maligna (HM). O gene RYR1 codifica o principal canal de liberação de cálcio do retículo sarcoplasmático (SR) com um papel crucial
no acoplamento excitação-contração (ECC), processo pelo qual um impulso neuronal elétrico é traduzido em contração muscular por meio da liberação de cálcio intracelular, estimulando o filamento contrátil. Mutações no gene RYR1 associadas à fraqueza muscular permanente normalmente prejudicam o processo excitação-contração (ECC) de forma eficaz, enquanto aquelas associadas com ERM e MH resultam em um receptor RYR1 hiperexcitável e muitas vezes aumenta desproporcionalmente a liberação de cálcio.
Os genes RYR1s foram implicados em processos essenciais de sinalização de cálcio em uma ampla gama de tecidos, mas as manifestações de doenças humanas associadas ao mau funcionamento do RYR1 em outros órgãos além do músculo esquelético até agora receberam pouca atenção. Descobriu-se que os genes RYR1s são amplamente expressos no pâncreas de mamíferos, através de seu papel nos processos de sinalização de cálcio intracelular, e têm sido criticamente implicados na função pancreática endócrina e exócrina.
No estudo foi relatado três casos com características principais de um distúrbio relacionado ao RYR1 e uma história adicional de pancreatite (aguda) inexplicável, sugerindo uma nova associação clínica de função perturbada do RYR1 não relacionada ao músculo estriado. Os três pacientes com diagnóstico de Miopatia Central Core (CCD), Síndrome de King-Denborough (KDS) e Suscetibilidade à Hipertermia Maligna (MHS), respectivamente, que além de seu (suposto) distúrbio relacionado ao RYR1 também desenvolveram sintomas e sinais de pancreatite aguda. Em dois pacientes, os episódios foram recorrentes, com grave envolvimento multissistêmico e sequelas. A sinalização de cálcio mediada por RYR1 desempenha um papel importante na função pancreática normal, mas também tem sido criticamente implicada na fisiopatologia da pancreatite aguda, particularmente nas formas induzidas por ácidos biliares e etanol. Os resultados de modelos animais relevantes indicam que os danos pancreáticos nestas condições podem ser melhorados através da administração do antagonista específico de RYR1, dantroleno, e de outros compostos que modificam o metabolismo pancreático, incluindo a sinalização de cálcio. Estas observações sugerem que os pacientes com variantes de ganho de função do RYR1 podem ter um risco aumentado de desenvolver pancreatite aguda, uma condição que deve, portanto, ser considerada na vigilância da saúde desses indivíduos.
Saiba mais detalhes sobre o tema
deste texto lendo a publicação
completa no artigo científico
clicando na imagem ao lado ⇒