Quando pensamos no desenvolvimento de um novo medicamento para tratar uma doença genética rara, normalmente imaginamos a criação de uma molécula completamente nova, desenvolvida especificamente para atuar naquela doença.
 Mas existe outro caminho que também pode ser muito importante, o reposicionamento de drogas, tema que já abordei em outras postagens neste blog. O reposicionamento de drogas acontece quando um medicamento já utilizado para determinada finalidade passa a ser investigado para uma doença diferente, a partir de observações clínicas, relatos de pacientes, conhecimentos acumulados sobre seu mecanismo de ação e novas descobertas científicas.
Essa estratégia desperta um interesse especial para quem convive com uma miopatia relacionada ao RYR1, porque ainda não existe um tratamento específico aprovado capaz de tratar ou corrigir a causa genética dessas doenças.
Um dos exemplos que gostaria de falar a respeito nesta postagem é o Salbutamol, medicamento tradicionalmente utilizado no tratamento de doenças respiratórias, principalmente a asma.
Mas o que um medicamento usado para facilitar a respiração poderia ter a ver com uma doença muscular? Para entender essa possibilidade, primeiro precisamos voltar a explicar sobre o funcionamento do músculo.
O RYR1 E O CONTROLE DO CÁLCIO NO MÚSCULO
O gene RYR1 fornece as instruções para a produção de uma proteína chamada receptor de rianodina tipo 1, também conhecida como RYR1. Essa proteína funciona como um importante canal de liberação de cálcio dentro da fibra muscular.
O cálcio é fundamental para que o músculo consiga se contrair. De maneira bastante simplificada, podemos imaginar o cálcio como uma espécie de “interruptor” da contração muscular. Quando o cérebro envia um comando para movimentarmos determinado músculo, ocorre uma sequência de eventos que leva o RYR1 a liberar cálcio armazenado no retículo sarcoplasmático para o interior da fibra muscular. Esse aumento do cálcio permite que a contração aconteça. Depois, porém, esse cálcio precisa ser retirado daquele espaço e novamente armazenado no retículo sarcoplasmático, para que o músculo consiga relaxar e esteja preparado para uma nova contração. Nesse processo, uma das principais estruturas responsáveis pela recaptura do cálcio é a SERCA, uma espécie de “bomba” que recolhe o cálcio e o transporta novamente para dentro do retículo sarcoplasmático.
É justamente aqui que a história começa a ficar interessante.
E SE O PROBLEMA ESTIVER NA “REGULAGEM” DO CÁLCIO ?
As mutações no RYR1 podem alterar o funcionamento do receptor de diferentes maneiras. Uma forma simples de imaginar esse processo é pensar no RYR1 como uma torneira. Quando o músculo precisa se contrair, essa torneira deve abrir, liberar uma quantidade adequada de cálcio e depois voltar ao seu estado de repouso.
Dependendo da alteração no RYR1, esse mecanismo pode não funcionar adequadamente. Em algumas situações, pode haver vazamento de cálcio; em outras, a liberação pode ocorrer de forma inadequada ou insuficiente.
Portanto, o problema não é simplesmente haver cálcio demais ou de menos. O músculo precisa controlar com enorme precisão quando o cálcio é liberado, quanto é liberado e com que eficiência ele é recolhido novamente. Quando essa regulagem é prejudicada, a fibra muscular pode funcionar de maneira menos eficiente.
É nesse contexto que surgiu uma das hipóteses para explicar um possível benefício do Salbutamol.
COMO O SALBUTAMOL PODERIA AJUDAR ?
Pesquisas sugerem que o Salbutamol pode influenciar diferentes mecanismos relacionados ao funcionamento da fibra muscular e, entre outras possibilidades, favorecer a expressão ou a atividade de proteínas envolvidas no manejo do cálcio, incluindo a SERCA1.
De maneira bastante simplificada, poderíamos imaginar o seguinte caminho: RYR1 alterado → controle inadequado do cálcio → funcionamento menos eficiente da fibra muscular.
E a hipótese seria: Salbutamol → estímulo de determinados mecanismos celulares e musculares → possível melhora no manejo do cálcio e na eficiência da fibra muscular.
É fundamental, entretanto, deixar uma coisa muito clara: o Salbutamol não corrige a mutação do RYR1. Ele não conserta o gene, não substitui o receptor RYR1 e não elimina a causa genética da miopatia.
A ideia é outra. Seria tentar fazer com que uma “máquina” que possui uma peça defeituosa consiga funcionar um pouco melhor utilizando outros mecanismos que continuam disponíveis. Além disso, o Salbutamol atua sobre receptores beta-adrenérgicos e pode desencadear diferentes sinais dentro da célula muscular. Existem hipóteses de que esses mecanismos possam favorecer aspectos relacionados à manutenção da fibra muscular, à força, ao funcionamento neuromuscular e, em determinadas condições, à transmissão na junção neuromuscular. O mecanismo exato pelo qual o Salbutamol poderia beneficiar pessoas com miopatias congênitas, entretanto, ainda não está completamente esclarecido.
E é justamente por isso que a pesquisa científica é tão importante.
DA OBSERVAÇÃO À PESQUISA CIENTÍFICA
Em 2018, o pesquisador Dr. Tokunbor A. Lawal, juntamente com outros pesquisadores, publicou uma revisão sobre as miopatias relacionadas ao RYR1 e suas possibilidades terapêuticas. O trabalho chamou a atenção para diferentes estratégias que poderiam ser investigadas, inclusive o uso de medicamentos já existentes como possíveis abordagens terapêuticas. Alguns anos depois, a possibilidade de utilização do Salbutamol em pessoas com miopatias congênitas avançou para uma investigação clínica estruturada.
A Dra. Eva Michael, neurologista e pesquisadora do Sahlgrenska University Hospital, em Gothenburg, na Suécia, participou do desenvolvimento do COMPIS - Congenital Myopathy Intervention Study, estudo que investigou o uso oral de Salbutamol em pessoas com diferentes tipos de miopatias congênitas.
O estudo foi iniciado em 2021 e concluído em 17 de março de 2025. Foram incluídos 18 participantes, em um desenho randomizado, controlado e crossover, no qual os participantes passaram por diferentes períodos de tratamento e controle. O objetivo principal foi avaliar se o uso do Salbutamol poderia produzir melhora mensurável na força e na função muscular.
Existe, ainda, uma conexão muito especial entre essa pesquisa e a história que conto neste artigo.
Em 2022, durante o Primeiro Workshop Internacional de Pesquisas sobre Doenças Relacionadas ao RYR1, realizado em Pittsburgh, nos Estados Unidos, do qual tive a oportunidade de participar, a Dra. Eva Michael apresentou justamente o desenho do COMPIS e os objetivos dessa linha de investigação.
Além dos pesquisadores, a organização do encontro convidou também 11 indivíduos afetadas por doenças relacionadas ao RYR1, entre elas eu, para compartilhar nossas diferentes histórias de vida e experiências com a doença. O objetivo era aproximar a vivência dos pacientes da pesquisa científica, permitindo a troca de conhecimentos, dúvidas, necessidades e perspectivas com os pesquisadores presentes.
Mais do que relatar nossas histórias, tivemos a oportunidade de colaborar com a discussão sobre novas estratégias terapêuticas e, principalmente, de mostrar de forma muito concreta a urgência de quem convive diariamente com uma doença rara. Para nós, as pesquisas representam esperança, mas também carregam um anseio muito objetivo: que o conhecimento produzido nos laboratórios possa, cada vez mais, se transformar em resultados práticos capazes de aliviar sintomas, melhorar a qualidade de vida e, quem sabe um dia, contribuir para a cura dessas doenças.
Naquele momento, eu estava conhecendo uma pesquisa científica que, pouco tempo depois, acabaria se aproximando de maneira muito concreta da minha própria história.
MAS, AFINAL, EM QUE FASE ESTÁ ESSA PESQUISA ?
Quando falamos no desenvolvimento de um novo medicamento, normalmente pensamos na sequência tradicional de estudos clínicos de Fase I, Fase II e Fase III, até que o tratamento possa eventualmente chegar ao mercado. No caso do Salbutamol e do estudo COMPIS, entretanto, essa classificação não é tão simples.
No ClinicalTrials.gov, um dos principais registros internacionais de estudos clínicos, o COMPIS (NCT05099107) está classificado como “Fase Não Aplicável” (Not Applicable – N/A).
Para compreender essa classificação, é importante lembrar que o Salbutamol não é uma molécula nova. Trata-se de um medicamento utilizado há décadas, principalmente no tratamento de doenças respiratórias, e sobre o qual já existe amplo conhecimento de sua farmacologia e de seu perfil de segurança.
O que está sendo pesquisado é uma nova aplicação terapêutica para um medicamento já existente, estratégia conhecida como reposicionamento de drogas ou drug repurposing.
Por isso, a expressão “Fase Não Aplicável” não deve ser interpretada como se o COMPIS estivesse em uma etapa inicial ou tivesse menor importância científica. Significa, essencialmente, que esse tipo de investigação não se enquadra de maneira simples na sequência tradicional de fases utilizada no desenvolvimento de uma molécula completamente nova. Mais importante do que tentar classificar rigidamente o COMPIS como “Fase III” ou “Fase IV” é compreender onde essa pesquisa se encontra em seu caminho científico.
Uma hipótese que surgiu a partir de conhecimentos e observações anteriores avançou para um estudo clínico controlado e randomizado, desenvolvido para produzir evidências mais consistentes sobre a possível eficácia do Salbutamol nas miopatias congênitas.
O COMPIS foi concluído em março de 2025. Isso, porém, não significa que o Salbutamol já tenha sido comprovado como tratamento para essas doenças. Significa que essa etapa da investigação clínica chegou ao fim e que os dados obtidos precisam ser analisados, publicados e avaliados pela comunidade científica. É justamente essa a etapa em que nos encontramos atualmente.
Segundo a própria Dra. Eva Michael me informou, em agosto de 2026 ela estava trabalhando no processo de preparação e publicação dos resultados. Quando esses dados forem publicados, médicos, pesquisadores e pessoas que convivem com miopatias congênitas poderão compreender com maior precisão o que foi observado durante o estudo, qual foi a magnitude de um eventual benefício e se determinados grupos de pacientes responderam melhor do que outros.
Particularmente, considero muito importante que esses resultados também cheguem ao conhecimento de outros pesquisadores e da indústria farmacêutica. Se os achados forem favoráveis, poderão estimular novos estudos, investigações com grupos maiores de pacientes e até mesmo o desenvolvimento ou aperfeiçoamento de abordagens terapêuticas baseadas nesses mecanismos.
É justamente aí que está uma das grandes vantagens do reposicionamento de drogas. Em vez de começar do zero com uma molécula completamente nova, os pesquisadores partem de um medicamento sobre o qual já existe uma longa experiência de utilização em seres humanos. Isso pode tornar determinados caminhos da pesquisa mais rápidos e menos onerosos, sem eliminar, entretanto, a necessidade fundamental de demonstrar cientificamente a eficácia e a segurança para essa nova finalidade.
Ainda assim, a conclusão do COMPIS representa um passo importante.
Há alguns anos, a possibilidade de utilizar um medicamento conhecido, desenvolvido originalmente para outra finalidade, em pessoas com miopatias congênitas era principalmente uma hipótese sustentada por observações e estudos preliminares. Hoje, essa hipótese já avançou para uma investigação clínica estruturada, e o estudo foi concluído.
E é justamente isso que torna essa história tão interessante.
Um medicamento que existe há décadas para determinada finalidade passou a ser estudado sob uma perspectiva completamente diferente: não para corrigir a mutação do RYR1, mas para investigar se seria possível melhorar o funcionamento de um músculo afetado pela doença.
Se essa hipótese for confirmada cientificamente, benefícios relacionados à força, mobilidade, função muscular e outros aspectos do funcionamento neuromuscular poderão ganhar uma base científica muito mais sólida. Mas, neste momento, é fundamental manter a distinção entre aquilo que já foi observado, aquilo que está sendo investigado e aquilo que ainda precisa ser comprovado.
NO MEU CASO, ESSA HISTÓRIA DO SALBUTAMOL GANHOU UM SIGNIFICADO MUITO PESSOAL
Em setembro de 2023, quando iniciei o uso do Salbutamol, eu tinha 60 anos. Mas, antes de contar o que aconteceu comigo, preciso voltar um pouco no tempo e contextualizar com o que vinha acontecendo com minha condição física naquela época.
Minha história com a Miopatia Congênita Centronuclear relacionada ao RYR1 já era longa. Desde que nasci, convivo com manifestações da doença e, ao longo dos anos, percebi uma evolução progressiva das minhas limitações físicas, e, naquela época, eu vinha percebendo uma piora significativa da minha condição física.
Durante toda a minha vida, apesar das limitações e dificuldades físicas, sempre procurei manter uma rotina ativa. Faço fisioterapia diariamente, trabalho bastante e, dentro das minhas possibilidades, gosto de viajar, conhecer o mundo e aproveitar momentos de lazer com a minha família. Acima de tudo, procuro levar a vida de maneira positiva. Acredito sinceramente que essa atitude me ajudou a permanecer firme e a chegar relativamente bem à idade que tenho hoje.
Mas a pandemia de COVID-19 provocou uma interrupção importante nesse processo. Por causa do isolamento social e do cuidado para evitar uma contaminação, interrompi temporariamente a fisioterapia presencial, me afastei fisicamente do ambiente de trabalho e reduzi muito meus movimentos.
Antes da pandemia, eu já apresentava limitações de mobilidade. Há algum tempo sou aquilo que podemos chamar de cadeirante ambulante, ou seja, consigo caminhar determinadas distâncias em ambientes controlados, geralmente com o apoio de uma bengala, mas utilizo também a cadeira de rodas em outros deslocamentos. No entanto, com o isolamento social, a interrupção das atividades habituais e a grande redução dos meus movimentos, percebi uma piora muito significativa da minha condição física. Minha força diminuiu, minha mobilidade ficou muito mais limitada e passei a depender ainda mais da cadeira de rodas.
E talvez o aspecto mais difícil tenha sido a dor. Passei a conviver com maior rigidez e sensação de contratura muscular, além de problemas importantes na coluna e nos quadris, que contribuíam ainda mais para minhas limitações físicas.
Mesmo imaginando que parte dessa piora pudesse estar relacionada à evolução natural da minha miopatia, eu não conseguia simplesmente me conformar. Cada vez mais incomodado e preocupado, decidi que precisava reagir.
Comecei então a buscar alternativas que pudessem amenizar os sintomas, ajudar a recuperar parte do que eu vinha perdendo e, de alguma forma, mudar a direção daquele quadro.
A CONVERSA QUE MUDOU MINHA DIREÇÃO
Em agosto de 2023, procurei a opinião da Dra. Nicol Voermans, neurologista, professora de doenças musculares no Radboud University Medical Center, em Nijmegen, na Holanda, e pesquisadora com ampla experiência em doenças relacionadas ao RYR1.
Minha pergunta inicialmente estava relacionada ao Dantroleno, utilizado em situação de Hipertermia Maligna, mas que alguns neurologistas no Brasil estavam utilizando por via oral, experimentalmente, em pacientes com sintomas musculares semelhantes aos que estava sentindo na época.
A resposta da Dra. Nicol foi direta e, para mim, muito importante. Ela explicou que o dantroleno é um relaxante muscular e poderia, em determinadas situações, ajudar na redução de cãibras e mialgias relacionadas à atividade muscular excessiva. Por outro lado, mostrou cautela em relação ao seu uso em pessoas que, como eu, já apresentam fraqueza muscular em decorrência de uma miopatia congênita.
Foi então que ela me chamou a atenção para outra possibilidade, o Salbutamol.
Ela me fez lembrar sobre uma palestra apresentada na Conferência Internacional da Fundação RYR1 em julho daquele ano, em que ocorreu a exposição sobre o uso experimental do Salbutamol por indivíduos com Miopatia Congênita. A apresentação foi realizada pela Dra. Eva Michael, uma neurologista e pesquisadora sueca, no contexto do estudo COMPIS, e explicou que esse medicamento parecia especialmente interessante por ter um efeito estimulante sobre a junção neuromuscular e sobre a própria função muscular, e assim me ajudar com os sintomas relatados em pacientes com miopatia congênita.
A partir daquele contato, troquei e-mails com a Dra. Nicol e com a Dra. Eva Michael, expliquei a situação física em que me encontrava e recebi delas informações sobre a forma como o medicamento vinha sendo utilizado nas pesquisas e experiências clínicas.
Mas ambas foram muito cautelosas e deixaram claro que qualquer utilização deveria ser discutida com o neurologista que me acompanhava no Brasil, para que o tratamento somente fosse iniciado após avaliação médica e na ausência de contraindicações.
Essa conversa mudou minha direção.
Procurei meu neurologista e discutimos essa possibilidade. Ele considerou a ideia válida, inclusive porque já possuía experiência com o uso de Salbutamol em algumas doenças que afetam a transmissão neuromuscular, como o caso da Miastenia Gravis.
Foi assim que, em setembro de 2023, iniciei o uso do Salbutamol sob acompanhamento médico.
O que aconteceu a partir daí foi algo que eu jamais poderia prever. Comecei a perceber mudanças que, para mim, eram muito claras. Minha esposa, que acompanha de perto meu cotidiano e conhece perfeitamente minhas dificuldades, também percebeu com surpresa uma melhora física bastante evidente.
Essa história na linha do tempo começou então a ganhar outro significado: pandemia → isolamento e redução das atividades → perda de força e aumento das dores → busca por alternativas → conversa com a Dra. Nicol em agosto de 2023 → contato com a Dra. Eva → discussão com meu neurologista → início do Salbutamol em setembro de 2023 → nítida evolução física percebida nos meses seguintes.
O QUE ACONTECEU COMIGO ?
Depois de iniciar o Salbutamol, comecei a perceber mudanças que, para mim, eram muito claras. Quero deixar isso muito bem definido, não estou apresentando minha experiência como prova de eficácia do Salbutamol para pessoas com RYR1.
O que relato aqui é simplesmente minha experiência pessoal. Mas considero importante compartilhá-la porque foi justamente uma hipótese científica que me levou a discutir com meus médicos a possibilidade de utilizar um medicamento já existente.
Com o passar do tempo, percebi uma melhora significativa da rigidez e das dores nas costas e nos quadris. As mudanças foram percebidas tanto na região torácica e cervical, incluindo a região das escápulas, quanto na região lombar, nos quadris e na musculatura próxima às cabeças dos fêmures.
Mas talvez a mudança mais fácil de observar tenha acontecido na minha marcha. Eu costumava realizar diariamente um pequeno percurso de aproximadamente 50 metros. Antes do Salbutamol, esse trajeto levava muito mais tempo, exigia grande esforço e frequentemente precisava ser interrompido.
Depois de aproximadamente 20 a 30 dias utilizando o medicamento, percebi que conseguia fazer o mesmo percurso em cerca de um terço do tempo que levava anteriormente, sem precisar parar. Minha frequência cardíaca, que antes chegava aproximadamente a 125 batimentos por minuto durante aquele pequeno percurso, passou a ficar em torno de 90 batimentos por minuto. Minha respiração também parecia mais tranquila, menos ofegante. Eu continuava utilizando a bengala como apoio, mas percebia uma melhora evidente no equilíbrio, na força e na fluidez dos movimentos.
Outra mudança que considero enorme aconteceu durante a noite. Meu período de sono melhorou de uma maneira que costumo descrever como ter passado “da água para o vinho”. Parte dessa melhora veio do fato de eu não sentir mais com a mesma intensidade as dores e dormências nos quadris e nas costas durante a noite. Mas houve algo ainda mais significativo. Antes, eu precisava da ajuda da minha esposa para conseguir mudar de posição e me virar na cama. Depois, passei a conseguir fazer isso sozinho.
Para quem não convive com uma doença neuromuscular, talvez isso pareça uma conquista pequena. Para mim, representou um enorme ganho de independência.
Também comecei a perceber diferenças durante a fisioterapia e nas sessões de Pilates. Tanto minha fisioterapeuta, quanto a profissional de educação física que me acompanham há muitos anos observaram mudanças importantes no meu desempenho, incluindo melhora da força muscular, maior amplitude dos movimentos, possibilidade de introdução de novos exercícios e melhora do condicionamento cardiorrespiratório.
TRÊS ANOS DEPOIS: UM CICLO VIRTUOSO
É importante fazer agora um pequeno salto no tempo. Meu relato anterior descreve aquilo que comecei a perceber nos primeiros meses após iniciar o Salbutamol, em setembro de 2023. Mas aquela história não terminou ali. Eu não parei.
A melhora que percebi naquele primeiro momento, especialmente na força, no equilíbrio, na mobilidade e no condicionamento físico, acabou produzindo algo ainda mais importante, confiança.
Sentindo-me mais capaz, passei a me dedicar ainda mais à fisioterapia e às minhas atividades físicas diárias. O ganho inicial me trouxe motivação para continuar. E quanto mais eu conseguia me movimentar e me exercitar dentro dos meus limites, mais condições eu tinha de preservar e ampliar aquilo que havia conquistado.
Pouco a pouco, foi se formando um verdadeiro ciclo virtuoso: mais força → mais movimento → mais condicionamento → mais confiança → mais motivação → mais atividade → novos ganhos → mais força → mais movimento → ... e então o ciclo recomeçava.
Não estou dizendo que esse processo aconteceu exclusivamente por causa do Salbutamol, muito pelo contrário, minha fisioterapia diária, os exercícios, a disciplina, o acompanhamento profissional e a persistência tiveram, e continuam tendo um papel fundamental. Mas acredito que o medicamento tenha sido um dos elementos que contribuíram para iniciar esse processo.
Hoje, em 2026, três anos depois, consigo olhar para trás e perceber que os ganhos acumulados são muito maiores do que aqueles que relatei inicialmente.
Continuo apresentando um nível basal de dificuldade, dependência e limitação física. Minha doença continua presente e existem limitações que fazem parte da minha própria condição. Mas, dentro dessa realidade, conquistei algo que para mim tem enorme valor, mais independência.
Hoje consigo tomar banho em pé e realizar outras atividades de higiene pessoal com muito mais autonomia. Voltei a dirigir meu carro, no meu ambiente de trabalho, consigo me deslocar sem depender permanentemente da ajuda de outra pessoa. E a distância que consigo percorrer caminhando atualmente, sempre com o apoio da minha bengala, é imensuravelmente maior do que aquela que conseguia percorrer três anos atrás.
A PERDA DE PESO E A MELHORA DA COMPOSIÇÃO CORPORAL
Outro fator que acredito ter contribuído de maneira importante para esse processo foi a perda de peso. Com o auxílio e acompanhamento de uma nutricionista, consegui reduzir a gordura corporal e melhorar minha composição corporal, preservando e favorecendo a massa magra.
Essa mudança também trouxe benefícios perceptíveis, especialmente em relação ao equilíbrio. Eu sentia que o volume e o peso concentrados na região abdominal alteravam meu centro de gravidade quando estava em pé, dificultando ainda mais minha estabilidade. Com a perda de peso e a melhora da composição corporal, percebi uma diferença significativa nesse aspecto.
Mais uma vez, isso mostra como provavelmente não existe uma única explicação para aquilo que aconteceu comigo.
O que vejo hoje é o resultado da interação de vários fatores: Salbutamol, fisioterapia, exercício, melhor condicionamento, redução de peso, melhora da composição corporal, acompanhamento profissional, disciplina e, principalmente, continuidade.
Talvez, para uma pessoa saudável, algumas dessas conquistas possam parecer pequenas. Para mim, representam muito. Representam liberdade, autonomia, qualidade de vida e mudança de perspectiva.
Quando comecei a utilizar o Salbutamol, buscava principalmente uma possibilidade de melhorar alguns sintomas e recuperar parte da força que havia perdido. Hoje percebo que aquela primeira melhora acabou criando condições para que eu pudesse fazer mais.
E fazer mais me permitiu conquistar mais. Por isso, quando penso nesses três anos, não consigo enxergar apenas o efeito de um medicamento. Enxergo uma combinação de fatores e uma sequência de oportunidades. Uma possível ajuda terapêutica me permitiu fazer um pouco mais.
Fazer um pouco mais aumentou minha confiança. A confiança aumentou minha disposição para me exercitar. O exercício trouxe novos ganhos. E novos ganhos abriram espaço para novos desafios.
Foi assim que uma pequena melhora se transformou em um caminho de conquistas sucessivas, um verdadeiro ciclo virtuoso.
E talvez essa seja uma das mensagens mais importantes que minha experiência pessoal possa transmitir: quando uma pessoa com uma doença neuromuscular conquista um pouco mais de força, mobilidade ou independência, esse pequeno ganho pode abrir espaço para muitas outras conquistas.
UMA EXPERIÊNCIA PESSOAL NÃO É UMA EVIDÊNCIA CIENTÍFICA
Faço questão de reforçar essa ressalva. O que aconteceu comigo não significa que o Salbutamol funcionará da mesma maneira em todas as pessoas com doenças relacionadas ao RYR1.
As miopatias relacionadas ao RYR1 são extremamente heterogêneas. Existem diferentes mutações, diferentes mecanismos de doença, diferentes manifestações clínicas e diferentes graus de comprometimento.
Portanto, uma resposta positiva observada em uma pessoa não pode ser transformada automaticamente em recomendação de tratamento para outras. Minha experiência também não substitui os resultados de um ensaio clínico. Mas acredito que relatos como o meu podem ter um lugar importante nessa história.
Porque, muitas vezes, a ciência também começa com uma observação, “e se isso puder funcionar ?”, e essa observação gera uma pergunta que gera uma hipótese. A hipótese leva à pesquisa. A pesquisa produz evidências.
E, se essas evidências forem suficientemente consistentes, aquilo que um dia foi apenas uma possibilidade poderá eventualmente se transformar em uma nova alternativa terapêutica. Por isso, qualquer pessoa interessada nessa possibilidade deve conversar com seu médico, preferencialmente um profissional que conheça sua condição neuromuscular. Salbutamol é um medicamento, possui efeitos sistêmicos, pode apresentar efeitos adversos e não deve ser iniciado ou modificado com base exclusivamente em meus relatos pessoais como este.
TALVEZ O FUTURO ESTEJA EM MAIS DE UM CAMINHO
O Salbutamol é apenas um exemplo de uma estratégia que vem sendo investigada. Ao mesmo tempo em que pesquisadores trabalham no desenvolvimento de medicamentos especificamente direcionados aos mecanismos envolvidos nas doenças relacionadas ao RYR1, outros estudam medicamentos que já existem e que podem atuar sobre diferentes etapas do funcionamento muscular.
O objetivo final, porém, é o mesmo, encontrar maneiras de fazer com que pessoas que convivem com uma doença genética neuromuscular possam ter mais força, mais mobilidade, menos limitações e, principalmente, mais independência e qualidade de vida.
No meu caso, o Salbutamol não eliminou minha doença. A mutação no RYR1 e a Miopatia Congênita Centronuclear continuam presentes, mas minha experiência pessoal me fez perceber algo que considero muito importante. Costumo fazer uma analogia dizendo que a mutação genética que tenho no RYR1 é como um “defeito de fábrica”. Nasci com ele. Talvez ainda não saibamos como corrigir definitivamente essa peça. Mas isso não significa que não possamos procurar outras maneiras de fazer a máquina funcionar melhor.
Depois de tudo que vivi nos últimos anos, eu acrescentaria uma frase a essa analogia, “Às vezes, não precisamos necessariamente consertar a peça defeituosa para tentar fazer a máquina funcionar um pouco melhor.”
Talvez essa seja justamente uma das grandes esperanças que o reposicionamento de drogas e tantas outras linhas de pesquisa estão trazendo para quem convive com uma miopatia relacionada ao RYR1.
Ainda existem muitas perguntas sem resposta. Precisamos conhecer os resultados completos do COMPIS, saber quem realmente pode se beneficiar, em que intensidade, por quanto tempo, com quais doses, quais limitações e quais possíveis efeitos adversos.
Precisamos de mais pesquisas. Mas uma coisa mudou. Hoje existem caminhos sendo investigados. E, para quem durante tantos anos ouviu que não havia tratamento específico para sua doença, ver a ciência fazendo novas perguntas já representa uma enorme mudança de perspectiva.
Cada pesquisa concluída abre espaço para novas perguntas. Cada resultado pode levar a uma nova hipótese, e assim abrir um novo caminho. E, para quem vive com uma doença rara, um novo caminho já pode significar muita esperança.
REFERÊNCIAS CIENTÍFICAS E FONTES
As informações científicas apresentadas neste artigo foram baseadas principalmente nas seguintes fontes:
OBSERVAÇÃO
Este artigo combina informações provenientes da literatura científica com minha experiência pessoal como indivíduo afetado por uma miopatia relacionada ao RYR1, e em alguns pontos teve a intervenção do auxílio de ferramentas de IA - Inteligência Ampliada. Meu relato sobre os efeitos percebidos após o início do uso do Salbutamol não deve ser interpretado como evidência científica nem como recomendação de tratamento.
O Salbutamol é um medicamento e sua utilização para uma finalidade diferente daquela para a qual é tradicionalmente aprovado deve ser avaliada individualmente por um médico, considerando possíveis benefícios, contraindicações e efeitos adversos.
O gene RYR1, descrito em 1989 por MacLennan é responsável por dar as instruções para a proteína do receptor de rianodina 1 (RYR1), que é um canal de cálcio crucial para a contração e relaxamento dos músculos esqueléticos.1 A função principal do gene é codificar o canal que libera íons de cálcio do retículo sarcoplasmático (um reservatório dentro da célula muscular) quando o músculo é ativado por um sinal elétrico. Quando o canal RYR1 se abre, o cálcio entra no citoplasma, permitindo que os músculos se contraiam para permitir o movimento. Variantes (mutações) neste gene podem levar a doenças musculares como miopatias congênitas: Doença do Núcleo Central (Central Core), Doença Multi-Minicore, Miopatia Centronuclear e Desproporção Congênita do Tipo de Fibra. O estudo destas doenças permitiu o sequenciamento do gene RYR1 e a descoberta da relação de variantes neste gene e manifestações clínicas como Hipertermia Maligna (HM), Rabdomiólise e Rabdomiólise por Esforço (RE).
RYR1 está localizado no cromossomo 19q13.1 e codifica o Receptor de Rianodina Tipo 1 (RYR1). O gene RYR1 compreende 106 exons e codifica uma grande proteína com 5038 aminoácidos. Devido ao seu tamanho e complexidade consideráveis, o RYR1 tem sido historicamente um gene desafiador para estudo. Durante muitos anos, os esforços de pesquisa concentraram-se principalmente em três domínios (N-terminal, central e C-terminal) considerados pontos críticos de mutação. No entanto, com o advento das tecnologias de Sequenciamento de Nova Geração (NGS), tornou-se possível analisar o gene inteiro. Como resultado, inúmeras novas variantes foram identificadas fora dos pontos críticos previamente conhecidos. Até o momento, mais de 1000 variantes distintas do gene RYR1 foram relatadas (HGMD; https://www.hgmd.cf.ac.uk/ (acessado em 04 de dezembro de 2025) e LOVD; https://databases.lovd.nl/shared/genes/RYR1 (acessado em 04 de dezembro de 2025), porém apenas 72 foram classificadas como variantes diagnósticas pelo Grupo Europeu de Hipertermia Maligna (EMHG; https://www.emhg.org/diagnostic-mutations (acessado em 04 de dezembro de 2025)). A grande maioria dessas variantes são de sentido trocado, enquanto inserções, deleções e duplicações são relativamente incomuns, representando menos de 10% de todas as variantes patogênicas conhecidas no gene RYR1.
A Hipertermia Maligna (HM) é uma síndrome hipermetabólica farmacogenética que se manifesta como uma crise aguda após a exposição de indivíduos suscetíveis a agentes halogenados e/ou succinilcolina. A crise aguda pode se manifestar clinicamente com hipertermia, hipercapnia, taquipneia, taquicardia, acidose metabólica, hipercalemia, rigidez muscular e rabdomiólise, sendo uma condição extremamente grave. Ocorre em pacientes de todas as etnias e distribuições geográficas, sendo duas vezes mais comum nos homens e menores de 19 anos de idade (50% dos casos). Se não tratada adequadamente, óbito ocorre em 80%–90% dos pacientes. O tratamento consiste em evitar as crises e abordagem seguindo protocolos rígidos nas crises agudas, incluindo-se uso de dantrolene de sódio (reduz a liberação de cálcio do retículo sarcoplasmático do músculo estriado esquelético por limitar a ativação do receptor de rianodina RYR1).2,3
A prevalência da crise de HM é variável, de 1:10.000 em crianças a 1:50.000 em adultos. A frequência relacionada a procedimentos anestésicos varia de 1 em 10.000 a 1 em 250.000, dependendo da população e dos critérios diagnósticos. A suscetibilidade à HM tem sido associada a genes ligados ao metabolismo do cálcio e que codificam proteínas do complexo de acoplamento excitação-contração do músculo esquelético, com uma frequência de 1:217–1:2750 na população geral. O principal gene implicado na suscetibilidade à HM é o RYR1, responsável por aproximadamente 75% dos casos geneticamente confirmados. Famílias raras apresentam variantes nos genes CACNA1S (1%), STAC3 (<1%) ou ASPH.
A apresentação clínica entre portadores de variantes do RYR1 é altamente variável, e o panorama genético é marcado por alta heterogeneidade alélica, penetrância incompleta e expressividade variável. Variantes patogênicas nesse gene resultam em liberação desregulada de cálcio do retículo sarcoplasmático, levando à contração muscular sustentada e crise metabólica.
Devido à heterogeneidade genética e à possibilidade de herança poligênica, o padrão ouro no diagnóstico de suscetibilidade à HM é o teste de contratilidade in vitro fenotípica (IVCT) para o grupo europeu ou o teste de contratilidade com cafeína-halotano (CHCT) para o grupo norte-americano. Atualmente, apenas um teste de contratilidade negativo pode excluir a suscetibilidade à HM, enquanto um teste genético negativo não o faz. No entanto, esforços têm sido feitos para melhorar a capacidade de detecção do teste molecular, que poderia ser uma ferramenta diagnóstica menos invasiva. Por outro lado, variantes no gene RYR1 são muito frequentes na população, e a identificação e classificação dessas variantes como patogênicas requerem testes adicionais e curadoria. Apenas 72 variantes patogênicas ou provavelmente patogênicas no RYR1 são reconhecidas de acordo com a lista do Grupo Europeu de Hipertermia Maligna (EMHG) ( https://www.emhg.org/genetic-scoring-matrix ; acessado em 18 de agosto de 2025), e, além dos critérios do EMHG, existem os critérios do painel de especialistas em curadoria de variantes do ClinGen MHS (VCEP). Variantes missense são as mais comuns, enquanto inserções e duplicações representam menos de 10%. Os mecanismos patogênicos das variantes do gene RYR1 na Hipertermia Maligna estão principalmente associados a mecanismos de ganho de função, mas pequenas inserções podem frequentemente levar à perda de função ou ao dobramento inadequado da proteína.
Cada país ou região apresenta diferenças no tipo e na frequência de variantes associadas à HM. A frequência de variantes relatadas em pacientes com HM varia de 37% a 87,5%, sendo as variantes RYR1 p.R614 e p.G2434R as mais frequentes. No entanto, não existem dados genéticos populacionais da América do Sul, exceto pela descrição de casos isolados e famílias. Em estudo recente, desenvolvido na Unifesp – Escola Paulista de Medicina, foram revisados os dados clínicos e laboratoriais de todas as famílias encaminhadas para avaliação na Unidade Brasileira de HM devido a histórico pessoal ou familiar de HM durante anestesia. Foram coletados dados demográficos e clínicos, bem como níveis séricos de creatina quinase (CK), resultados do teste de contratilidade in vitro (TCIV) e resultados de estudos anatomopatológicos do músculo esquelético. A análise molecular foi realizada por meio de sequenciamento de exoma completo (NGS). Pacientes com e sem variantes foram comparados. Variantes no gene RYR1 foram encontradas em 38 pacientes (62,2%), e nenhuma variante foi identificada em 20 pacientes (32,7%). Mais de uma variante no RYR1 foi encontrada em seis indivíduos. Variantes no gene CACNA1S foram encontradas em três pacientes (4,9%), todos com variantes concomitantes no RYR1. Três pacientes apresentaram variantes no gene STAC3 (4,9%). Comparando os grupos de pacientes com variantes no RYR1 com o grupo sem variantes nesse gene, observou-se que o primeiro grupo apresentou valores séricos mais elevados de CK, maior frequência de ptose, estrabismo, e maior amplitude de contratura no TCIV após a administração de cafeína ou halotano. Nesta avaliação preliminar de indivíduos brasileiros com histórico de hipertermia maligna, a frequência de variantes no RYR1 foi semelhante à de relatos anteriores em outros países, porém houve maior frequência de variantes nos genes STAC3 e CACNA1S.4
Também em estudo da Unifesp, foi identificada uma variante rara: duplicação no gene RYR1 na variabilidade do fenótipo de susceptibilidade à Hipertermia Maligna, em uma família com dois irmãos afetados portadores de uma inserção de 18 pares de bases no éxon 91 do gene RYR1, resultando em uma duplicação em fase de 6 aminoácidos (c.12835_12852 dupGAGGGCGCGGCGGGGCTC: 162 p.G4279_T4284insAAGLEG). A expressão relativa do mRNA do gene RYR1 no músculo dos dois pacientes identificou uma redução de aproximadamente 50%, sugerindo um possível alelo hipomórfico. Este achado levanta a questão que os mecanismos patogênicos das variantes do gene RYR1 na Hipertermia Maligna estão principalmente associados a mecanismos de ganho de função, mas pequenas inserções podem frequentemente levar à perda de função ou ao dobramento inadequado da proteína. Este estudo reforça a possibilidade de que a duplicação nessa região possa causar defeitos estruturais e um fenótipo mais grave nos pacientes.5
A Rabdomiólise é uma condição potencialmente fatal que envolve a rápida dissolução do músculo esquelético em resposta a uma variedade de fatores desencadeantes, clinicamente caracterizada por um aumento súbito e acentuado, seguido de uma queda nos valores séricos de creatina quinase (CK) As causas mais comuns de rabdomiólise são lesões por esmagamento secundárias a traumas, esforço físico extremo e miopatias metabólicas. As principais características incluem dor muscular e uma elevação súbita e transitória dos valores séricos de CK. A rabdomiólise grave é frequentemente acompanhada por aumento da excreção urinária de mioglobina (mioglobinúria), o que pode levar à insuficiência renal aguda (IRA) e a uma crise metabólica potencialmente fatal. A ampla gama de complicações (por exemplo, insuficiência renal aguda, arritmias cardíacas, síndrome compartimental, coagulação intravascular disseminada) enfatiza a relevância clínica da rabdomiólise em diversas especialidades médicas.
Estudos de coorte retrospectivos focados em rabdomiólise em pacientes hospitalizados na era pré-sequenciamento de nova geração (NGS) concentraram-se particularmente em fatores desencadeantes externos como a principal causa de um evento de rabdomiólise. Esses estudos identificaram toxinas exógenas (drogas ilícitas, álcool), trauma muscular direto, infecções e exercícios extenuantes (Rabdomiólise por Esforço) como alguns dos fatores desencadeantes mais comuns. Exames genéticos de última geração têm associado mais de 30 genes a uma maior suscetibilidade à rabdomiólise. Contudo, um desafio fundamental na abordagem diagnóstica reside na consideração de quais pacientes necessitam de triagem genética diagnóstica após um episódio de rabdomiólise para identificar uma doença neuromuscular ou metabólica pauci-sintomática ou assintomática. Dentre os genes relacionados, destaca-se o RYR1 e variantes nele podem ser responsáveis por uma proporção substancial de pacientes que apresentam sintomas inexplicáveis de rabdomiólise e/ou mialgia por esforço.6
Com o intuito de revisar a abordagem diagnóstica genética da rabdomiólise, uma pesquisa na Holanda foi realizada, tendo como palavra chave o acrônimo 'RHABDO': Recurrent episodes (episódios recorrentes); HyperCKaemia persisting 8 weeks after the event (aumento de CK persistente após 8 semanas do evento); Accustomed exercise—the intensity of the exercise cannot sufficiently explain the rhabdomyolysis event (exercício de costume – a intensidade do exercício não explica por si o evento de rabdomiólise); Blood CK > 50× the upper limit of normal (ULN) or >10,000 IU/L in female Caucasian patients (aumento de CK > 50x ou > 10 000 UI/L em mulheres); Drugs/medication and other exogenous triggers are insufficient to explain the event (drogas/medicações e outros agentes exógenos são insuficientes para explicarem o evento); and Other affected family members or other exertional symptoms (e.g., severe muscle cramps or swelling) (outros familiares afetados ou com sintomas relacionados ao exercício físico). O acrônimo foi baseado em uma revisão da literatura e em nossa experiência clínica e, portanto, atingiu o nível de evidência de opinião de especialistas. A relevância do RHABDO é ainda mais reforçada por um recente workshop do Centro Neuromuscular Europeu (ENMC) envolvendo 21 médicos e pesquisadores de 12 países diferentes, que enfatizou a necessidade de pesquisa coordenada nesta área. Neste estudo retrospectivo bicêntrico, 122 pacientes foram incluídos. Os fatores desencadeantes mais frequentemente relatados que contribuíram para eventos de rabdomiólise foram exercício (72%), febre/infecção (22%) e/ou medicação (18%). Eles foram submetidos a avaliação genética através de painéis genéticos relacionados à miopatia metabólica (82%), sequenciamento de Sanger (49%) e sequenciamento de exoma completo (NGS) (24%), dos quais 52 pacientes (43%) foram submetidos a múltiplos métodos. Uma variante (provavelmente) patogênica foi identificada em 13 pacientes (11%), todos com ≥2 características de RHABDO presentes. O valor preditivo positivo para ≥2 características foi de 14%, enquanto o valor preditivo negativo foi de 100%. Variantes no gene RYR1 foram descritas em quatro pacientes, um relacionado com esforço (RE).7
A Rabdomiólise por Esforço (RE) é uma degradação muscular patológica associada à atividade física extenuante e agravada por múltiplos fatores de risco. Estes incluem baixo nível de condicionamento físico, alto índice de massa corporal, infecção viral em curso e altitude e temperatura elevadas. A sua incidência é de aproximadamente 36,5 por 100.000 pacientes-ano em atletas ou uma taxa semelhante em militares. De modo geral, as diferenças fundamentais entre a RE e outras formas de rabdomiólise residem em suas causas, fatores desencadeantes e populações afetadas. A patologia celular da lesão por esforço repetitivo (LER) centra-se na ruptura da integridade das células musculares, particularmente no que diz respeito à homeostase iônica e à produção de energia. Exercícios extenuantes ou incomuns podem causar lesão direta ao sarcolema e/ou levar à falha na produção de energia, comprometendo a função de bombas iônicas essenciais, como a Na + /K + -ATPase e a Ca2 + -ATPase. Esse comprometimento aumenta a permeabilidade celular aos íons sódio, resultando em um influxo significativo de cálcio (Ca2 +) para as fibras musculares. O aumento da concentração intracelular de cálcio ativa enzimas dependentes de cálcio, incluindo proteases e fosfolipases, que iniciam a destruição de proteínas miofibrilares, citoesqueléticas e de membrana. Esse processo leva à necrose das fibras musculares, liberando conteúdos intracelulares como CK, mioglobina e eletrólitos no fluido extracelular e na circulação sanguínea. O ciclo vicioso resultante envolve contração muscular sustentada devido ao aumento do cálcio, o que esgota ainda mais as reservas de energia e exacerba o dano muscular.
Embora a via celular geral envolvendo sobrecarga de cálcio e depleção de energia, seja compreendida como o mecanismo de dano às células musculares, os mecanismos subjacentes específicos da rabdomiólise (RB) não são universalmente compreendidos. Estudos em modelos animais, como cavalos suscetíveis à RB recorrente, utilizaram com sucesso a análise do transcriptoma (RNA-seq ou análise de microarray) para revelar alterações na expressão gênica em vias relacionadas à regulação do cálcio, estresse oxidativo e função mitocondrial, demonstrando que essas alterações moleculares podem persistir mesmo entre os episódios. No entanto, as fontes fornecidas não oferecem uma visão abrangente de pesquisas semelhantes em larga escala sobre o transcriptoma, conduzidas especificamente em populações humanas com RB. Um estudo elegante com sequenciamento de RNA em amostras de músculo esquelético de 19 pacientes humanos com histórico de RE, coletadas no mínimo seis meses após o evento de RE mais recente, e oito controles saudáveis para investigar o perfil transcriptômico da RE revelou uma forte supressão da função mitocondrial. Essa supressão incluiu as vias da “cadeia de transporte aeróbico de elétrons” e da “fosforilação oxidativa”, indicando comprometimento da produção de energia. Por outro lado, houve uma regulação positiva de genes associados à adesão e às vias relacionadas à matriz extracelular (aumento do desenvolvimento da matriz extracelular), indicando restauração ativa da função muscular em casos de RE meses após o evento agudo.8
Em síntese, destacamos o que estas pesquisas nos ensinam:
Como o gene RYR1 afeta a função muscular
Associação de variantes (mutações) no RYR1 e Hipertermia Maligna (HM)
Como o defeito no RYR1 leva à Rabdomiólise
O que acontece durante a Rabdomiólise por Esforço (RE)
O que os indivíduos com variantes no RYR1 precisam saber
Hipótese
Referências Bibliográficas:
A Miopatia Congênita Centronuclear é uma doença que causa muitas exclamações, mas também, interrogações. Sempre que as pessoas chegam até mim para questionar sobre minha doença, elas fazem uma exclamação dizendo, “nunca tinha ouvido sobre sua doença !”, e em seguida questionam como ela me afeta, e mais uma vez elas exclamam dizendo, "puxa vida !", e por ultimo exclamam novamente, “essa é uma super rara !”, daí respondo, "sim, no pé da palavra, ela é uma Doença Rara ou talvez uma Doença Ultrarrara.
A Miopatia Congênita Centronuclear decorrente de mutações no gene RYR1 é classificada como Doenças Raras ou Doenças Ultrarraras ?
Entender essas condições é essencial para oferecer o suporte adequado e assegurar abordagens terapêuticas personalizadas tanto para o paciente quanto para seus familiares. Doenças raras nem sempre recebem a atenção que merecem porque afetam relativamente poucas pessoas. Muitas vezes, pode levar anos para que uma pessoa receba o diagnóstico correto de uma doença rara, e cerca de 95% das doenças raras e ultrarraras ainda não têm tratamento.
Diferentes partes do mundo, as doenças raras e ultrarraras são identificadas e tratadas de maneiras diferentes, mas de um modo genérico a definição é mais ou menos assim:
Uma Doença Rara é aquela que acomete no máximo 65 pessoas a cada 100.000 habitantes, o que corresponde a uma prevalência aproximada de 1 para cada 1.500 indivíduos. A maior parte dessas condições tem origem genética, embora algumas possam surgir devido a fatores infecciosos ou relacionados ao sistema imunológico.
A Doença Ultrarrara, como o próprio nome indica, corresponde a condições ainda mais incomuns, com uma incidência de cerca de 1 caso para cada 50.000 indivíduos. Por serem extremamente infrequentes e pouco conhecidas, essas doenças geralmente apresentam maior dificuldade diagnóstica e exigem cuidados altamente especializados e personalizados.
Com relação à questão levantada no início do texto, a prevalência exata da Miopatia Congênita Centronuclear causada especificamente pela mutação no gene RYR-1 é desconhecida.
A dificuldade em determinar um número exato ocorre porque:
• Ela é uma doença ultrarrara por estar dentro de um grupo de doenças já raras, as Miopatias Congênitas.
• Os dados epidemiológicos costumam ser apresentados para a Miopatia Congênita Centronuclear (MCCN) considerando o conjunto das patologias que compõem esse grupo, que inclui mutações nos genes MTM1, DNM2, BIN1 e RYR1.
• O gene RYR1 está associado a um espectro de doenças musculares conhecidas como Doenças Relacionadas ao RYR1 ou RYR1-DR, sendo a forma Centronuclear apenas uma das possíveis manifestações, juntamente com a Miopatia Central Core (MCC), e outras.
Embora não haja um número específico de prevalência para a Miopatia Congênita Centronuclear causada pela mutação no RYR1, podemos contextualizar com base nas informações disponíveis para as condições relacionadas:
• No grupo da Miopatia Congênita Centronuclear (MCCN) em geral, a prevalência geral do grupo é desconhecida. A forma mais comum dentro deste grupo é a Miopatia Miotubular (ligada ao X) causada por mutações no gene MTM1, cuja incidência é estimada em cerca de 1 em 50.000 indivíduos do sexo masculino.
• No grupo das Doenças Relacionadas ao RYR1 (RYR1-DR) em geral, a doença mais frequentemente associado é a Miopatia Central Core (MCC), que é a forma mais comum de miopatia congênita não distrófica.
Um estudo de uma série pediátrica na Espanha estimou a incidência de Miopatias Relacionadas ao RYR1, que abrange a Centronuclear e a Central Core, se mostra em cerca de 1 em 10.000 nascidos vivos na área de estudo.
Em síntese, a mutação no gene RYR1 está associada a um fenótipo de ocorrência rara. A prevalência específica do subtipo Centronuclear (MCCN) ainda não foi estabelecida de forma isolada na literatura médica, sendo considerada extremamente baixa. Entretanto, não há consenso atual sobre classificá-la como no grupo de Doenças Raras ou no grupo de Doenças Ultrarraras.
O estilo de vida levado por um indivíduo afetado por uma miopatia congênita é fundamental para o controle dos sintomas da condição, embora não existam tratamentos específicos para a cura da doença. Essas intervenções são consideradas tratamentos de suporte e visam preservar a função muscular, maximizar a independência, e melhorar a qualidade de vida do paciente.
O tratamento da miopatia congênita deve ter uma abordagem multidisciplinar e individualizada, focada na reabilitação e no suporte contínuo para otimizar a funcionalidade e o bem-estar. Esse estilo de vida a que me refiro, seria sustentado por um tripé de condutas, sintetizado no Controle de Stress, Nutrição, e Atividade Física.
 Controle do Stress
O controle do stress (stress management) é de extrema importância para a manutenção da saúde e qualidade de vida de indivíduos portadores de uma miopatia congênita. Embora não haja a cura ou tratamento específico para a doença em si, muitas vezes a única terapia indicada é de suporte, como fisioterapia.
Contudo, existem outras condutas que podem ser tomadas visando a mitigação dos sintomas da doença, melhoria na qualidade de vida dos indivíduos, e que inclusive interferem positivamente no prognóstico da doença. Essa conduta diz respeito a uma série de mudança ou incorporação de hábitos vida, chamada de Controle de Stress, e que é composta em vários fatores interligados:
 Nutrição
A qualidade de vida de um indivíduo afetado por uma miopatia é fortemente influenciada pela capacidade de manter a funcionalidade e a autonomia o máximo possível, apesar da fraqueza muscular, que é o sintoma mais comum. Neste contexto, a importância do controle nutricional é crítica e multifatorial, sendo uma parte essencial para seu tratamento de suporte.
No caso específico da Miopatia Centronuclear, por ser uma doença neuromuscular que causa fraqueza muscular significativa (hipotonia), pode levar a várias complicações que exigem um acompanhamento nutricional individualizado e rigoroso, fundamental para minimizar a perda de massa muscular, garantir o aporte energético adequado, e prevenir complicações secundárias à fraqueza. Esse manejo nutricional não visa curar a doença, mas sim otimizar a saúde geral, apoiar a função muscular e respiratória, e prevenir complicações que impactam severamente a qualidade de vida.
Não existe uma dieta ou protocolo de suplementação único para todos os indivíduos com miopatia congênita. A dieta e suplementação deve garantir um aporte energético suficiente para as necessidades metabólicas e para preservar a já tão sofrida massa muscular. O cálculo do gasto energético total precisa ser individualizado, considerando o nível de atividade física e a gravidade da miopatia.
O plano deve ser altamente individualizado e baseado na avaliação clínica, estado nutricional atual e exames laboratoriais. Para garantir segurança e eficácia, as intervenções nutricionais e a suplementação devem ser sempre orientadas por um médico e um nutricionista especializados ou com conhecimento em doenças neuromusculares. Esse planejamento nutricional se baseia em algumas premissas básicas:
Em resumo, uma nutrição bem planejada e a suplementação direcionada são ferramentas de suporte poderosas que visam otimizar a função muscular residual, prevenir deficiências nutricionais, apoiar a saúde óssea e melhorar a qualidade de vida do indivíduo com miopatia congênita.
 Atividade Física
Sempre digo que a atividade física, no contexto das miopatias congênitas, vai além da função de mero suporte clínico, pois ela se estabelece como um elemento fundamental na promoção da qualidade de vida. A atividade física é crucial não apenas para retardar o declínio funcional, mas também para promover o bem-estar psicossocial do indivíduo afetado pela doença.
Para indivíduos com miopatia congênita, a atividade física é uma ferramenta terapêutica que busca promover a capacidade do indivíduo agir de forma mais autônoma possível, além de atuar na conexão social e dignidade pessoal, situações estas tão importantes quanto qualquer intervenção médica para alcançar uma qualidade de vida.
A atividade física capacita o indivíduo, dando-lhe um sentimento de propósito, controle e autoestima, que são um pilares da qualidade de vida.
A Declaração de Consenso sobre Padrão de Cuidados para Miopatias Congênitas, publicada em 2012 no Journal of Child Neurology, tratou a atividade física no contexto de se enfatizar a importância de um programa estruturado, mas altamente individualizado, para manter a função e a mobilidade.
O consenso reconheceu que, embora não exista cura, a fisioterapia e a terapia ocupacional (TO) são cruciais para o manejo da doença, e como promoção da qualidade de vida do indivíduo.
As diretrizes do consenso de 2012 sobre atividade física e reabilitação se referiam principalmente aos seguintes pontos:
Em essência, a declaração de consenso enfatizou que a atividade física para miopatias congênitas não é uma atividade de "ganho de força" típica, mas sim uma intervenção de manutenção e reabilitação focada em preservar a função e evitar as complicações secundárias da fraqueza, mas sobretudo e principalmente como agente de promoção de qualidade de vida.
Com os recentes avanços da ciência genética, a grande maioria dos diagnósticos de uma miopatia causada pela mutação no gene RYR1 acontece nos primeiros anos de vida até a adolescência. Entendo que foi pensando nesse público, que a Fundação RYR-1 @theryr1foundation resolveu criar um elemento que de alguma forma comunicasse com esse público infanto-juvenil, o qual é uma parte considerável da comunidade RYR1.
E neste contexto que foi apresentado à comunidade RYR1, durante a Conferência Internacional de Famílias, realizada em julho deste ano em Pittsburgh, E.U.A., o Ryan, o novo mascote da Fundação RYR1, o qual foi calorosamente bem recebido por toda comunidade RYR1.
A fundação informou que a partir de agora, Ryan será sempre apresentado em boletins informativos, mídias sociais e site da organização, envolvendo-se em uma variedade de atividades. Ryan toca piano, pinta e participa de esportes, incluindo boliche adaptativo, passeios a cavalo, hóquei e muito mais.
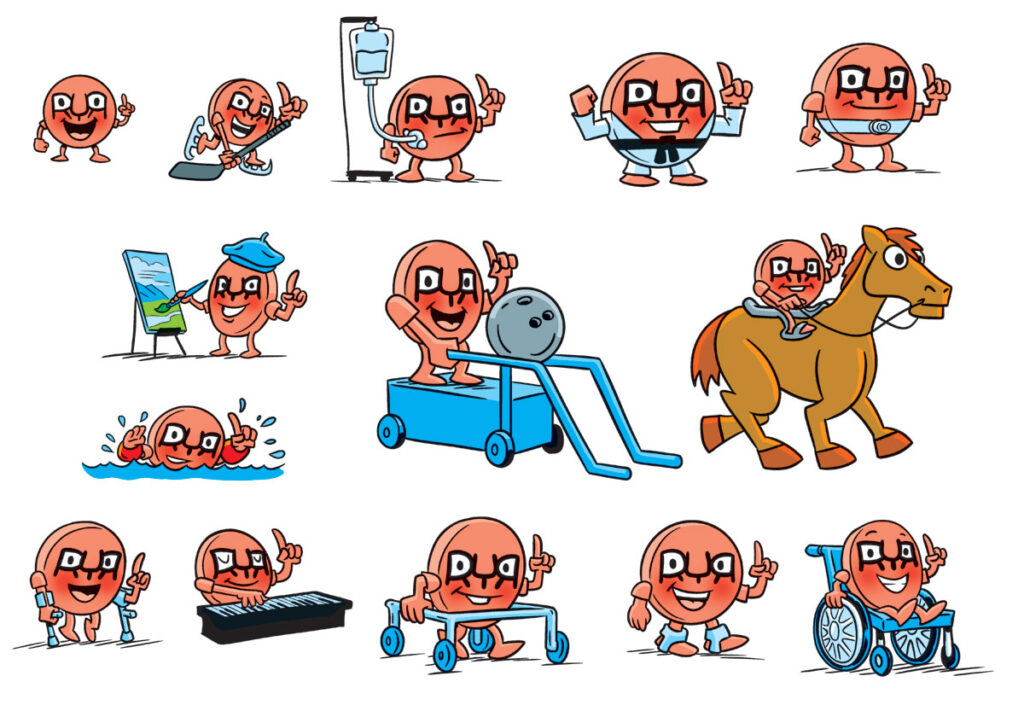
O nome "RYAN" é um aceno para o receptor de ryanodina, que é codificado pelo gene RYR1, gene responsável pelas doenças relacionadas ao RYR1. Ryan é retratado segurando um dedo para cima para representar o número "1,", enquanto as bochechas vermelhas do personagem simbolizam sensibilidade ao calor, um sintoma comum entre os membros da comunidade RYR1.
O conceito de mascote foi trazido à vida por voluntários dedicados da comunidade RYR-1-RD, incluindo integrantes do conselho administrativo e consultivo, e pelos pais Macie Soler-Sala e AJ Warren, ambos diretores criativos da Weiden+Kennedy e Goodby Silverstein & Partners, respectivamente, os quais desempenharam um papel fundamental no desenvolvimento de Ryan.
Os desenhos de Ryan foram criados por Chris Griarusso, um reconhecido artista e escritor indicado ao prêmio Harvey conhecido pela série G-Man na Image Comics e Mini Marvels para a Marvel Comics.
Ryan ganhou também uma música com um tema cativante, “Strength in Numbers”, que⇓ quer dizer fortes em número ou quantidade, ou tipo assim, a união é que faz a força, que foi escrita e interpretada por Macie Soler-Sala.
⇓ letra da música ⇓
♫ ♫ ♫ S-t-r-o-n-g (F-o-r-t-e)
Find out what it means to me (Descubra o que isso significa para mim)
Hope is in our DNA (A esperança está no nosso DNA)
We walk, we wheel, we skate, we play (Nós andamos, nós rodamos, nós patinamos, nós brincamos)
You got my back and I’ve got yours (Você está comigo e eu estou com você)
And every day we’re stronger than we were before (E cada dia somos mais fortes do que éramos antes)
S-t-r-o-n-g (F-o-r-t-e)
We got the power like you can’t believe (Nós temos um poder que você não pode acreditar)
S-t-r-o-n-g (F-o-r-t-e)
We got strength in numbers, you and me (Nós temos força em número, você e eu)
We never get tired of trying our best (Nunca nos cansamos de tentar o nosso melhor)
Until we have a cure, we just won’t rest (Até que tenhamos uma cura, não descansaremos)
So let’s raise our voices, let’s shout it out loud (Então vamos levantar nossas vozes, vamos gritar bem alto)
Every step forward is a reason to be proud (Cada passo à frente é motivo de orgulho)
S-t-r-o-n-g (F-o-r-t-e)
We got the power like you can’t believe (Nós temos um poder que você não pode acreditar)
S-t-r-o-n-g (F-o-r-t-e)
We got strength in numbers, you and me (Nós temos força em número, você e eu)
Together we’re better, together we’re stronger (Juntos somos melhores, juntos somos mais fortes)
What makes us different, makes us belong (O que nos torna diferentes, nos faz pertencer “ser aceitos”)
One, two, three, four (Um, dois, três, quatro..)
S-t-r-o-n-g (F-o-r-t-e)
We got the power like you can’t believe (Nós temos um poder que você não pode acreditar)
S-t-r-o-n-g (F-o-r-t-e)
We got strength in numbers, you and me (Nós temos força em número, você e eu)
S-t-r-o-n-g (F-o-r-t-e)
We got the power like you can’t believe (Nós temos um poder que você não pode acreditar)
S-t-r-o-n-g (F-o-r-t-e)
All I have on ain’t got nothing on me (Tudo o que tenho não tem nada contra mim)
S-t-r-o-n-g (F-o-r-t-e)
We got the power like you can’t believe (Nós temos um poder que você não pode acreditar)
S-t-r-o-n-g (F-o-r-t-e)
We got strength in numbers, you and me (Nós temos força em número, você e eu) ♫♫♫
"Estamos empolgados em receber oficialmente Ryan na comunidade RYR1", disse a Diretora Executiva, Ligação com Pacientes e Cofundadora, Lindsay Goldberg. "Muitos na comunidade podem se identificar com diferentes aspectos de Ryan, que incorpora o espírito de ser ativo, engajado e resiliente. Você verá mais do Ryan em breve!"
O SORRYR-1 mais uma vez cumpriu com seu objetivo de informar sobre as doenças relacionadas ao RYR-1 aos indivíduos afetados pela doença e seus familiares, profissionais da área da saúde, além de apoiar e participar de pesquisas científicas. Assim como já foi relatado nas redes sociais, eu fui convidado pela Dra Lizan Stinissen, do departamento de neurologia da Radboud University Medical Center, de Nijmegen, Holanda, para colaborar na elaboração de uma pesquisa internacional dirigida a pacientes com doenças relacionadas ao RYR1 visando sua participação em ensaios clínicos. O trabalho de elaboração da pesquisa foi concluído, pesquisa aplicada, e seu resultado foi apresentado pela Dra Lizan durante a Conferência Internacional da Família promovido pela Fundação RYR-1 em recente, 26 de julho de 2025 em Pittsburgh, nos Estados Unidos, tendo no final da apresentação, o orgulho de ouvir palavras de reconhecimento pela nossa participação e contribuição. O estudo se concentrou no que as pessoas com Miopatias Congênitas RYR1 e seus familiares esperam de futuros ensaios clínicos, e o que os incentivaria a participar dessas pesquisas. O objetivo deste estudo é fornecer aos pesquisadores clínicos, às empresas farmacêuticas, e à comunidade de indivíduos afetados pelas doenças relacionadas ao RYR-1, subsídios ao desenvolvimento de pesquisa em ensaios clínicos que sejam significativas e de importância terapêutica para os pacientes. O resultado da pesquisa fornecerá também aos profissionais de saúde uma visão sobre os sintomas mais importantes para os pacientes e as lacunas nas terapias disponíveis para os indivíduos com miopatia relacionada ao RYR1.
Veja a seguir como tudo se deu...
Pesquisa com Paciente com Doença Relacionada ao RYR1
Este estudo se concentra sobre as preferências de ensaios clínicos de indivíduos com doenças relacionadas ao RYR1 (RYR1-RD).
Antecedentes e Objetivo do Estudo
Atualmente, existem vários estudos pré-clínicos e estudos de história natural em andamento sobre o RYR1-RD, assim como já houve dois ensaios clínicos até agora. Os possíveis próximos ensaios clínicos que estão por vir indicam ter bons resultados. A comunidade de pacientes pode contribuir para esses futuros ensaios apontando suas preferências e expectativas. Espera-se que este estudo possa fornecer aos pesquisadores clínicos, empresas farmacêuticas, e à comunidade de pacientes informações de importância significativas para pesquisas terapêuticas aos pacientes. O estudo destaca os maiores sintomas e queixas, buscando identificar medidas de relevantes resultado.
Este estudo é uma continuação de uma publicação sobre uma pesquisa online com pacientes iniciada pela Fundação RYR-1, combinada com depoimentos de pacientes apresentados durante o Workshop Internacional de Pesquisa realizado em 2022. O relatório completo do estudo anterior intitulada como: “Indivíduos e Famílias Afetados por Doenças Relacionadas ao RYR1: A Perspectiva do Paciente/Cuidador”, pode ser encontrado disponível no seguinte link aqui: https://ryr1.org/medical-literature/individuals-and-families-affected-by-ryr1-related-diseases-the-patient-caregiver-perspective
Como o Estudo Foi Estruturado
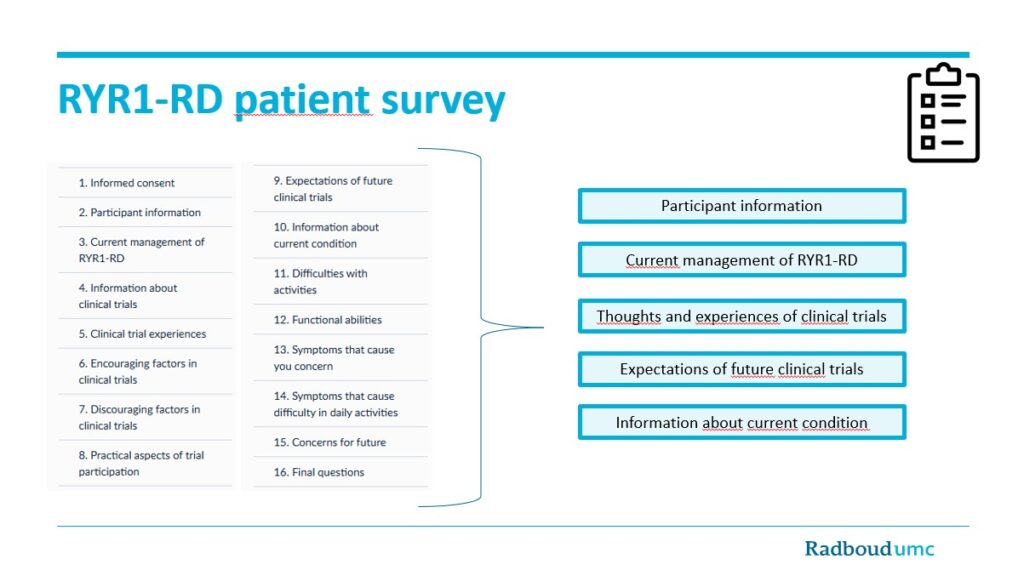
A pesquisa com pacientes RYR1-RD esteve disponível online entre 10 de março e 5 de maio de 2025. Ela incluiu perguntas sobre a condição dos participantes e como ela estava sendo tratada na época, além de suas opiniões e expectativas em relação às pesquisas e ensaios clínicos. A pesquisa foi disponibilizada em 6 idiomas: inglês, espanhol, português, francês, alemão e holandês. Como apoio ao processo de tradução e revisão da pesquisa, contamos com a colaboração de perto de membros da Fundação RYR-1 e palestrantes de acordo com o seu respectivo idioma, muitos dos quais eram também pacientes.
Primeiros Resultados e Próximos Passos
Os resultados fornecem informações sobre:
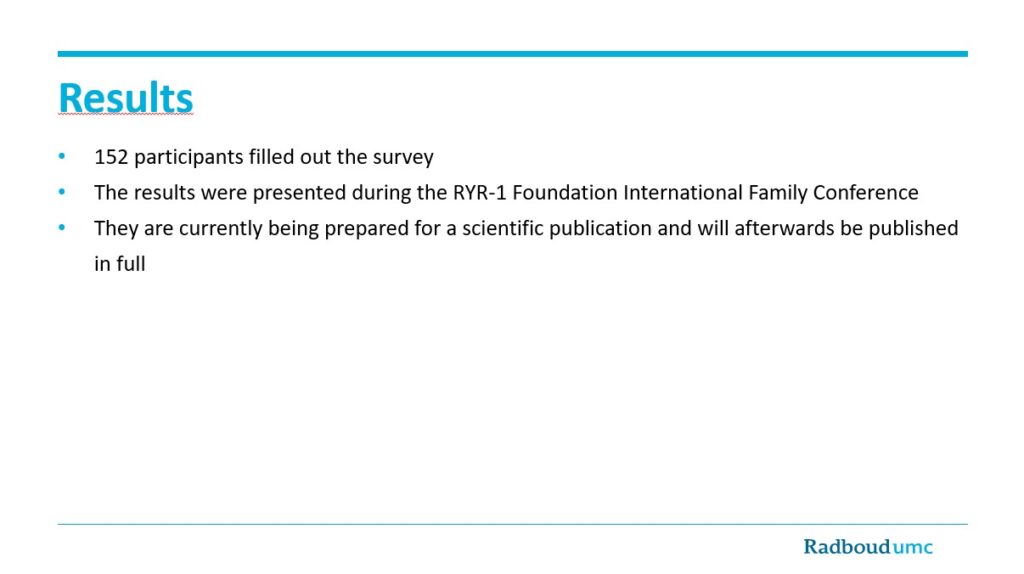
Um total de 152 pessoas, representando 19 países diferentes, responderam a pesquisa. Os resultados foram apresentados na Conferência Internacional da Família promovido pela Fundação RYR-1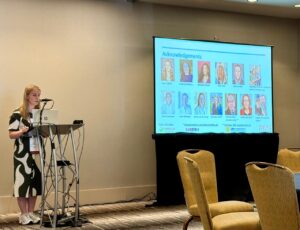 em recente, 26 de julho de 2025 em Pittsburgh, nos Estados Unidos. No momento, estamos escrevendo um artigo científico com base nos resultados da pesquisa. Planejamos submetê-lo a uma revista médico-científico, para que tanto médicos quanto pesquisadores possam se beneficiar dos resultados. Esperamos que os resultados aumentem a compreensão dos pacientes sobre sua participação futura em pesquisas clínicas, assim como apoie os pesquisadores no desenvolvimento futuros de seus projetos de pesquisas clínicas. O artigo demonstrará a importância de refletir sobre as experiências, pensamentos e expectativas dos pacientes, e destaca a realização de um trabalho de cocriação com pesquisadores acadêmicos e a comunidade de pacientes. Uma atualização seguirá assim que o artigo for finalizado.
RYR1-RD patient survey_LizanStinissen
O entendimento das pessoas evolui à medida que a ciência avança, e novas descobertas são feitas. Nesta dinâmica, o avanço médico e científico ao longo dos últimos anos teve um impacto significativo no diagnóstico e na percepção médica sobre as doenças.
Com o desenvolvimento de novas tecnologias, métodos de pesquisa e compreensão biológica, o conhecimento genético avançou de maneira notável, especialmente após se ter conseguido fazer o o mapeamento do genoma humano. Agora, através do resultado genético é possível não só diagnosticar uma doença, mas entender seu impacto no indivíduo, e adaptar as abordagens com base no perfil genético de cada paciente.
Nestes meus mais de 60 anos, senti na pele essa grande reviravolta na ciência, no que diz respeito ao conhecimento médico e diagnóstico da minha doença. Vivi até meus 44 anos, com vários diagnósticos errados, abordagens diferentes, até que tive finalmente o diagnóstico sobre a doença que me afeta, a Miopatia Congênita Centronuclear (MCC). Essa doença é causada pela mutação no gene RYR1, não tem cura, nem tratamento. Apesar da dureza sobre as informações sobre a doença, ter o diagnóstico de certa forma me trouxe uma “espécie de alívio“. O RYR1 é responsável pelo controle do fluxo de íons de cálcio para dentro da célula muscular, que faz o músculo contrair e relaxar.
Naquela época, o resultado histológico, feito por uma biópsia muscular, era tido como sendo uma informação importante no diagnóstico, e acompanhamento clínico, porque através dele podia-se saber e diferenciar se o indivíduo era afetado por exemplo, por Miopatia Congênita Centronuclear (MCN), Miopatia Central Core (MCC), Doença Multi-Minicore (DMm), ou Desproporção Congênita do Tipo de Fibra (DCTF). Aconteceu que através de minha vivencia em meio ao pequeno mundo dos afetados por essa doença, pude ver diferentes pessoas afetadas por MCN com a evolução diferente, assim como comparados com indivíduos em pior condições físicas em relação a um outro com MCC, ou DCTF, da mesma verificando também no inverso.
O avanço das técnicas de diagnóstico genético, nos trouxe uma mudança significativa, permitindo identificar diretamente variantes no gene RYR1, possibilitando uma visão mais precisa e específica da doença. Essa abordagem é preferível porque pode confirmar a presença de alterações no gene, mesmo na ausência de características histopatológicas distintivas, permitindo uma melhor orientação do prognóstico e o acompanhamento clínico do paciente.
Passado um tempo, descobri que no diagnóstico da doença, a histologia não tem um papel tão relevante quanto anteriormente, mas sim a herança e variação genética, em que é separado as formas recessivas e dominantes. Clinicamente observa-se evolução clínica com quadros mais graves em indivíduos com herança recessiva.
Em recente conversa com Michael F. Goldberg, MD, MPH, Presidente do Conselho, Co-Presidente de Pesquisa e Co-Fundador da @theryr1foundation, ele me disse: “Casos recessivos de RYR-1 tendem a ser mais graves quando associados a variantes do gene RYR1 resultando em expressão reduzida da proteína receptora RYR-1. As formas dominantes tendem a ser menos graves porque essas variantes geralmente não resultam em quantidades reduzidas da proteína receptora RYR-1. Os diagnósticos histopatológicos derivados da biópsia muscular (por exemplo, Centronuclear, Central Core, ou DCTF, etc.) não parecem ser muito informativos e não são específicos para fenótipos específicos mesmo para RYR1. Portanto, houve um afastamento do diagnóstico histopatológico e uma ênfase maior no diagnóstico genético .”
Em resumo, os diagnósticos histopatológicos obtidos a partir de biópsias musculares, como Centronuclear, Central Core, Desproporção Congênita do Tipo de Fibra, ou Multi Mini Core, não são muito informativos, e não são específicos para certos fenótipos. Isso levou a uma mudança para um maior enfoque no diagnóstico genético, que é mais preciso e informativo. Esse avanço no entendimento científico, permitiu a identificação e conhecimento das variantes genéticas, e sua relação com a gravidade das doenças associadas ao gene RYR1, crucial para um diagnóstico eficaz, e para o desenvolvimento de abordagens adequadas ao paciente.
A Miopatia Congênita Centronuclear é uma condição neuromuscular rara, com características de progressividade, e que pode levar a diversas complicações, incluindo problemas ortopédicos, como já relatado em postagem anterior (clique aqui), mas também podem ocorrer complicações respiratórios. As questões respiratórias podem surgir devido à fraqueza muscular que afeta os músculos respiratórios, resultando em dificuldades na ventilação e na troca gasosa. Para melhor entender o contexto desta questão das complicações respiratórias em indivíduos com miopatia relacionada ao RYR-1, o texto a seguir será dividido em tópicos conceituais e explanatórios.
OXIGÊNIO E O SISTEMA RESPIRATÓRIO
O oxigênio é de vital importância para o corpo humano, especificamente a cada célula, órgão e sistema do organismo. No caso dos músculos, o oxigênio desempenha um papel fundamental, como segue:
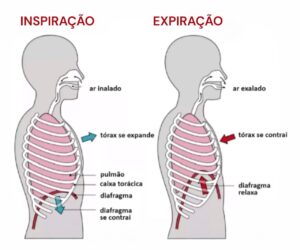 O sistema respiratório, através do processo de respiração, é o responsável por alimentar todo nosso oragnismo de oxigênio, elemento tão precioso e responsável por nos manter vivos. A respiração é um processo involuntário e automático que ocorre em duas etapas: Inspiração e Expiração.
Trazendo toda essa questão da respiração para o contexto de um portador de uma miopatia, deve-se destacar que o diafragma é o principal músculo respiratório. O processo respiratório funciona assim:
RESPIRAÇÃO EM UM INDIVÍDUO COM MIOPATIA
Um indivíduo com miopatia tende ter fraqueza no diafragma e nos músculos abdominais, e essa situação pode dificultar a desobstrução das vias aéreas, pois se torna difícil inspirar profundamente e expirar de forma forte e completa. Se por exemplo um indivíduo com miopatia pega um resfriado, com seus músculos respiratórios enfraquecidos, ele pode desenvolver uma pneumonia. Esse processo inflamatório nos pulmões pode enfraquecer ainda mais os músculos e causar mais problemas na desobstrução das vias aéreas. A parede torácica e o abdômen formam a caixa torácica. Se a parede torácica estiver fraca, durante a inspiração, o tórax pode se movimentar para dentro em vez de se mover para fora. Isso dificulta ainda mais a respiração profunda. À medida que a parede torácica se enfraquece e se movimenta menos, ela também fica rígida. A rigidez da parede torácica torna ainda mais difícil a respiração profunda.
A fraqueza da caixa torácica também pode causar instabilidade da coluna. Isso pode causar uma curvatura na coluna, o que resulta em cifose ou "corcunda" nas costas. Essa instabilidade também pode causar a curvatura lateral da coluna, o que resulta em escoliose. Essas curvaturas podem limitar o movimento da parede torácica durante a respiração, o que dificulta a respiração profunda e resulta em menor volume dos pulmões. Juntos, esses problemas podem levar a uma situação em que os músculos respiratórios não funcionam bem o suficiente para trazer oxigênio para dentro do corpo e eliminar o dióxido de carbono. Isso se chama insuficiência respiratória.
COMPLICAÇÕES RESPIRATÓRIAS EM UM INDIVÍDUO COM MIOPATIA
Assim como ocorre com outros sintomas nos indivíduos afetados por uma das doenças relacionadas ao RYR-1, a gravidade das complicações respiratórias também varia de indivíduo para indivíduo. Assim, algumas pessoas com doenças relacionadas ao RYR-1 podem não ter problemas. Alguns podem ter problemas leves, mas precisam de auxílio para respirar durante o sono ou quando estão doentes. Em casos graves, alguém com doença relacionada ao RYR-1 pode precisar de ventilação mecânica para respirar. Segue algumas das complicações respiratórias que podem ocorrer incluem:
É importante que os indivíduos com Miopatia Congênita Centronuclear sejam monitorados de perto quanto à função respiratória e recebam cuidados multidisciplinares para gerenciar eventuais complicações. O diagnóstico preciso de complicações respiratórias envolve uma variedade de exames que permitem aos médicos avaliar a função pulmonar, iniciando por um exame clínico, raio-x, tomografia computadorizada, teste de função pulmonar (TFP), polissonografia, exames laboratoriais, dentre outros. Uma vez identificado uma complicação respiratória, o tratamento pode incluir fisioterapia respiratória, suporte ventilatório e acompanhamento regular com especialistas em pulmão. E caso o indivíduo, afetado por Miopatia Centronuclear pela mutação no RYR-1, necessite de hospitalização, é importante se ter preventivamente um plano de suporte respiratório e orientação clínica. Na necessidade de uma cirurgia, os médicos deverão adotar precauções para suporte respiratório antes e depois da cirurgia, além de serem alertados sobre a sussetibilidade à Hpertermia Maligna.
ABORDAGENS RESPIRATÓRIAS PREVENTIVA E TERAPEUTICA EM UM INDIVÍDUO COM MIOPATIA¹
Assim como relatado em postagem anterior Abordagem Respiratória na Miopatia Centronuclear (clique aqui) a fisioterapia respiratória é responsável pela minimização dos comprometimentos respiratórios nas miopatias centronucleares, pois interfere na progressão da perda muscular, minimiza as complicações da perda de capacidade pulmonar, mantem a funcionalidade respiratória como fala, deglutição e tosse. Fazem parte das estratégias utilizadas no tratamento:
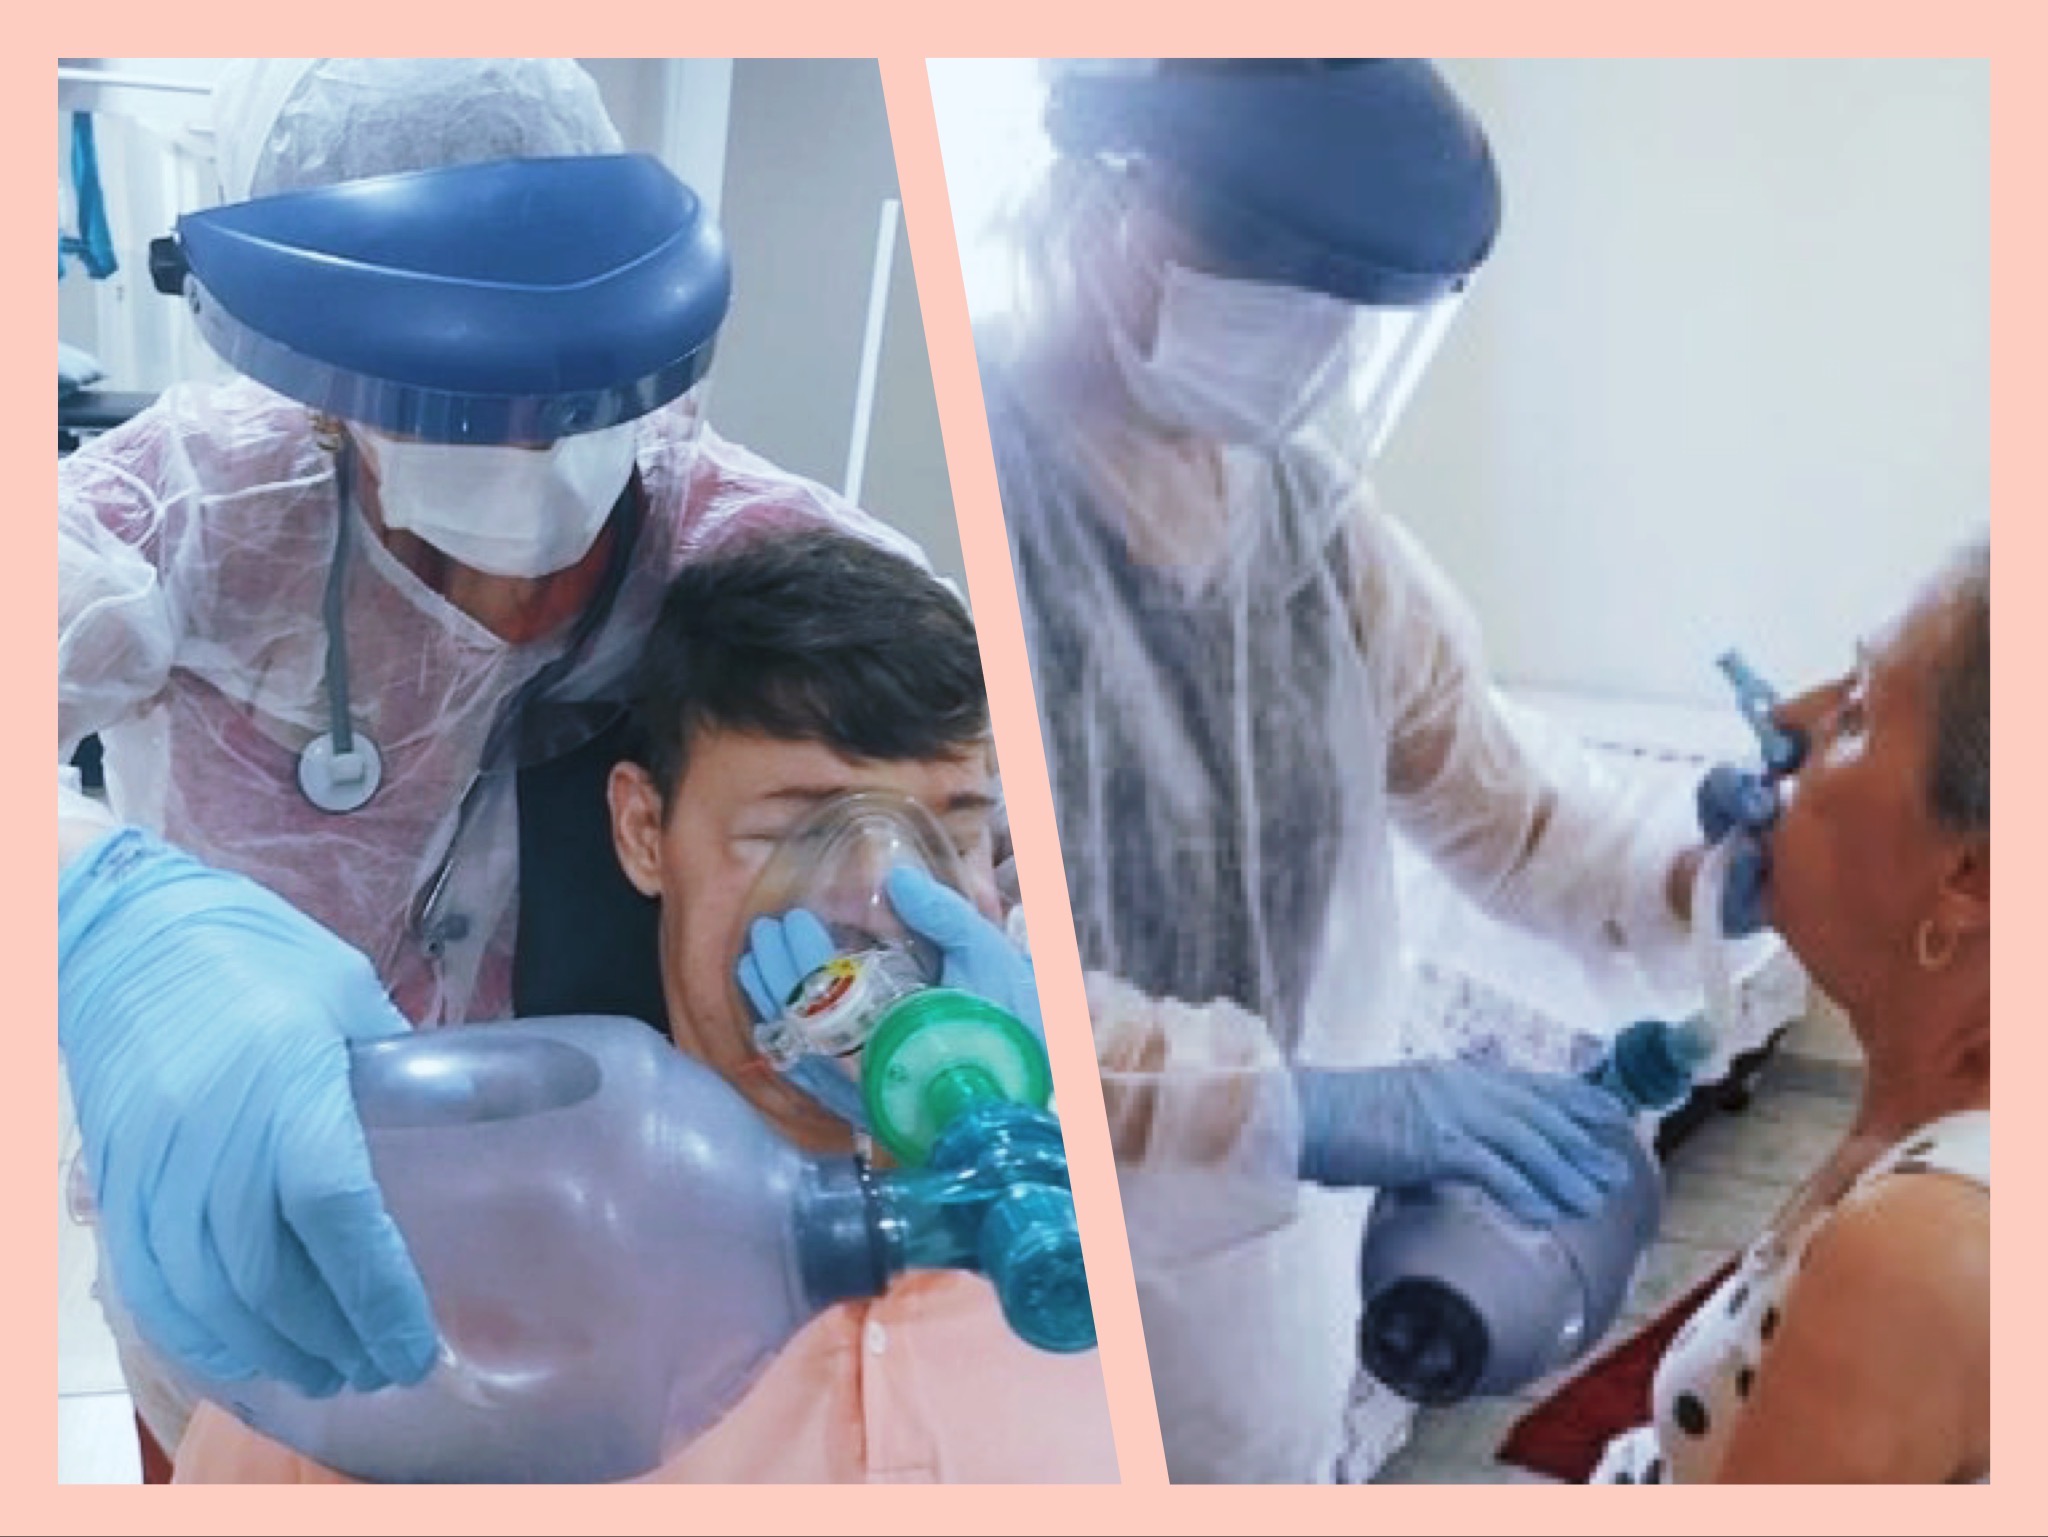
Fig 1 -Exercício de empilhamento de ar \ Fig 2 - Exercícios respiratórios para manutenção da capacidade pulmonar e treinamento da musculatura bulbar (ambos utilizando a bolsa de insuflação (ambu)
O cuidado respiratório deve ser uma prioridade nos portadores de Miopatia Centronucelar, e o profissional deve ser capaz de identificar a alteração funcional e correlacionar com a melhor terapia a ser aplicada, sendo esta a melhor estratégia para evitar maiores complicações para o paciente.
¹ texto cedido por colaboração da fisioterapeuta Alessandra Dorça do Instituto Alessandra Dorça @institutoaledorca
Em julho de 2022, a Fundação RYR1 promoveu o Workshop Internacional de Pesquisa sobre Doenças Relacionadas ao RYR-1: Dos Mecanismos aos Tratamentos, foi o primeiro workshop internacional de pesquisa dedicado exclusivamente às doenças relacionadas ao RYR1 . O evento reuniu 45 pesquisadores presenciais e 10 virtuais de 11 países diferentes, todos envolvidos em pesquisas na busca de tratamento das doenças relacionadas ao RYR1, RYR1-RD (veja a galeria de imagens do evento). Sob a coordenação da co-diretora Brentney Simon, fui convidado, juntamente com um time de 10 indivíduos afetados por RYR1-RD para compartilhar nossa vivência, conhecimentos e interagir com os presentes. O objetivo científico do workshop foi promover um fórum que unisse os principais especialistas internacionais em doenças RYR1 (pesquisadores, clínicos e geneticistas) com indivíduos afetados, familiares e defensores de pacientes para compartilhar conhecimento, trocar ideias, formar colaborações e desenvolver novas estratégias para encontrar terapias eficazes.
Além do mais, nosso time desenvolveu e conduziu uma pesquisa com aplicação on-line, dirigida a 227 indivíduos, permitindo que pessoas afetadas por RYR1-RD tivessem suas vozes ouvidas através dos dados coletados. Nossos esforços foram tão bem-sucedidos que a Dra. Nicol C Voermans (Department of Neurology, Radboud University Medical Center, The Netherlands - click aqui e conheça seu histórico), uma das cientistas presentes, convidou Brentney para colaborar com sua equipe para compartilhar esses insights com profissionais médicos, além da comunidade RYR-1, na forma de um Artigo de Pesquisa.
Estou muito orgulhoso de ter feito parte deste importante projeto, dado sua importância médico-científica, à medida que o mesmo poderá contribuir nos avanços em busca de tratamento para as doenças relacionadas ao RYR1 (RYR1-RD).
Confira a seguir a publicação original (click no link ) ⇒ https://pubmed.ncbi.nlm.nih.gov/39150833
....ou a publicação original em pdf ⇒ https://content.iospress.com/download/journal-of-neuromuscular-diseases/jnd240029?id=journal-of-neuromuscular-diseases%2Fjnd240029
.... ou confira a seguir nesta postagem, a tradução e adaptação para a lingua portuguesa da publicação entitulada "INDIVÍDUOS E FAMÍLIAS AFETADAS POR DOENÇAS RELACIONADAS AO RYR1 - A PERSPECTIVA DO PACIENTE/CUIDADOR".
⇓ ⇓ ⇓ ⇓
Publicação em 13 Julho de 2024
Resumo Histórico e objetivo: Variantes patogênicas do RYR1, o gene que codifica o principal canal de liberação de cálcio do retículo sarcoplasmático (RyR1) com um papel crucial no acoplamento excitação-contração da célula muscular, estão entre as causas genéticas mais comuns de distúrbios neuromusculares não distróficos. Recentemente, conduzimos um estudo via questionário com foco em deficiências funcionais, fadiga e qualidade de vida (QV) em pacientes com doenças relacionadas ao RYR1 (RYR1-RD) em todo o espectro de doenças reconhecidas. Neste referido estudo via questionário, a perspectiva médica foi adotada, refletindo um protocolo de estudo projetado por neurologistas e psicólogos. Com este estudo em questão, queríamos abordar especificamente a perspectiva do paciente.INTRODUÇÃO
Variantes patogênicas do RYR1, o gene que codifica o principal canal de liberação de cálcio do retículo sarcoplasmático (SR) (RyR1) com um papel crucial no acoplamento excitação-contração (ECC) nas célular musculares, são uma das causas genéticas mais comuns de distúrbios neuromusculares não distróficos. As variantes patogênicas do RYR1 dão origem a uma ampla variedade de doenças relacionadas ao RYR1 (RYR1-RD) que se apresentam ao longo da vida, variando de miopatias congênitas de início precoce a manifestações episódicas na idade adulta, incluindo hipertermia maligna durante anestesia e rabdomiólise por esforço em indivíduos que de outra forma seriam amplamente saudáveis [1, 2]. Esse amplo espectro clínico associado ao RYR1 é devido ao impacto funcional altamente variável de diferentes variantes patogênicas do RYR1, modo de herança, bem como tipo e localização de mutações específicas.
Recentemente, conduzimos um estudo via questionário com foco em deficiências funcionais, fadiga e qualidade de vida (QV) em pacientes holandeses exibindo todo o espectro clínico de RYR1-RD [3]. Pudemos demonstrar que tanto o RYR1-RD permanente quanto o episódico estão associados a um impacto substancial da doença, caracterizado por limitações funcionais e fadiga grave, resultando em perda significativa da QV. Os resultados deste estudo aumentaram a conscientização e o reconhecimento dos sintomas típicos em indivíduos afetados por RYR1-RD. Além disso, o estudo também melhorou o gerenciamento do paciente e definiu áreas específicas que precisam de mais pesquisas, particularmente sobre o impacto da doença associado a esses distúrbios neuromusculares comuns.
A perspectiva adotada no estudo de questionário anterior foi a perspectiva médica distinta, refletindo um protocolo de estudo elaborado por neurologistas e psicólogos. Muitos clínicos, no entanto, permanecem em grande parte inconscientes do impacto do RYR1-RD na vida diária de seus pacientes e de suas expectativas em relação a tratamentos futuros. Esses aspectos estão gradualmente se tornando um tópico de pesquisa em outras doenças neuromusculares [4, 5], mas ainda não foram abordados no RYR1-RD. Para abordar essas questões, os membros da RYR-1 Foundation, uma associação internacional de pacientes dedicada ao RYR1-RD, iniciaram uma pesquisa online antes de um workshop científico e da conferência internacional de pacientes dedicado a essas condições. Os resultados desta pesquisa demonstram a forte necessidade do paciente de compartilhar suas perspectivas em primeira mão com os principais especialistas internacionais em RYR1.
O “RYR-1-Related Diseases International Research Workshop: From Mechanisms to Treatments”, realizado de 21 a 22 de julho de 2022 em Pittsburg (PA, EUA), foi o primeiro workshop internacional de pesquisa liderado por pacientes dedicado exclusivamente ao RYR1-RD [6]. O objetivo científico do workshop era fornecer um fórum que conectasse os principais especialistas internacionais em doenças RYR1 (pesquisadores, clínicos e geneticistas) com indivíduos afetados, familiares e defensores de pacientes para compartilhar conhecimento, trocar ideias, formar colaborações e desenvolver novas estratégias para encontrar terapias eficazes. Objetivos adicionais eram desenvolver recomendações de consenso para prioridades clínicas/de pesquisa, identificar itens acionáveis necessários para levar o campo adiante e fornecer uma plataforma para os estagiários se envolverem com pacientes/familiares de RYR1 e líderes estabelecidos no campo. Durante este workshop, a equipe do estudo apresentou os resultados da pesquisa on-line e convidou doze pacientes a apresentarem seus depoimentos sobre viver com RYR1. Este manuscrito descreve os resultados da pesquisa do paciente e dos depoimentos individuais, usando uma abordagem de métodos mistos; empregando uma análise quantitativa da pesquisa e uma análise qualitativa dos depoimentos.
MÉTODOS
Equipe de estudo
A equipe de estudo que projetou e executou a pesquisa consistiu em 14 indivíduos, incluindo indivíduos afetados, familiares e defensores preocupados com RYR1-RD. Três desses indivíduos (DH, BS, JR) participaram de reuniões virtuais de especialistas científicos e médicos (AS, RD, NV) envolvidos no planejamento e organização do workshop internacional (de novembro de 2021 a junho de 2022).
Plano da pesquisa on-line
A equipe do estudo discutiu uma série de tópicos, com base no que ouviram de diferentes pacientes em discussões internas na RYR-1 Foundation, para gerar o primeiro conjunto de perguntas para avaliar e entender os desafios diários enfrentados por indivíduos que vivem com RYR1-RD. O conjunto resultante de perguntas foi posteriormente discutido com os especialistas científicos e médicos para avaliar as perguntas mais relevantes e chegar a um consenso sobre as perguntas finais com base na importância e relevância clínica. Isso resultou em uma pesquisa de 21 perguntas cobrindo cinco temas diferentes: Demografia (1–3); Diagnóstico (4–9); Sintomas e impacto da condição (10–12); Atividade física (13–16); e Pesquisa e estudos clínicos (17–21). A pesquisa completa está incluída como Dados suplementares A: Pesquisa on-line.
Esta pesquisa usou um design transversal descritivo e estava disponível para todos os indivíduos com RYR1-RD que atendiam aos critérios de inclusão por meio da plataforma de pesquisa on-line 'SurveyMonkey'. A pesquisa esteve ativa de 9 de maio a 25 de junho de 2022. Os critérios de inclusão incluíram: 1) Ter recebido um diagnóstico médico de RYR1-RD; e 2) Ser capaz de entender e escrever em inglês. Para indivíduos <5 anos de idade, os pais ou responsáveis legais foram convidados a responder à pesquisa. Indivíduos entre 5 e 17 anos foram convidados a envolver seus pais ou responsáveis legais para responder às perguntas.
Uma abordagem de amostragem proposital foi usada, e os quadros de amostragem incluíram: páginas do Facebook (FB), Twitter e Instagram da "The RYR-1 Foundation", "ryr1.org"; grupo do FB "RYR-1 Families"; página do FB "Living with RYR-1- Support Group"; página do FB "Central Core Disease & Minicore: a place for support, learning & friends" e lista de e-mail da The RYR-1 Foundation. As instruções específicas fornecidas foram: "Forneça o melhor palpite se você não tiver certeza absoluta"; e ‘Pule qualquer pergunta que você não queira responder’. Os participantes foram informados de que o objetivo da pesquisa era ajudar pesquisadores e especialistas a aprender mais e entender melhor o impacto de viver com um RYR1-RD, e ajudar pesquisadores a desenvolver novas estratégias para identificar e avaliar terapias adequadas.
Convite e instruções para depoimentos
Primeiramente, os pacientes que são membros da RYR1 Foundation foram convidados por e-mail. Daqueles que relataram estar interessados e da equipe do estudo, os participantes foram selecionados com base na idade, sexo, raça e tipo e gravidade do diagnóstico para representar uma ampla gama de indivíduos afetados por RYR1-RD. Essa seleção foi feita pelos pacientes que participaram do grupo de estudo. Um grupo de 12 indivíduos que foram direta ou indiretamente afetados por um RYR1-RD foram convidados a fornecer breves depoimentos (cerca de 7 minutos) durante o workshop internacional que resumem sua perspectiva sobre como é viver ou cuidar de alguém com RYR1-RD. Esses indivíduos foram instruídos a falar sobre o processo de diagnóstico, sintomas e impacto do RYR1-RD em sua vida diária, bem-estar físico e mental, seus tratamentos passados e atuais e expectativas de pesquisas futuras. Os participantes foram encorajados a incluir experiências, preocupações e ideias específicas para pesquisadores e especialistas médicos. As instruções escritas para os depoimentos são adicionadas como Dados suplementares B: Instruções para depoimentos.
Considerações éticas
As informações foram coletadas sem pedir aos entrevistados que revelassem suas identidades. Consequentemente, as informações enviadas não foram consideradas informações de saúde protegidas. Portanto, o Health Insurance Portability and Accountability Act (WMO)* não precisou controlar o uso dessas informações. Apesar disso, a RYR-1 Foundation manteve salvaguardas rígidas para proteger as informações do paciente de uso ou divulgação que não sejam consistentes com seus objetivos. Além disso, os autores realizaram aquisição, análise, interpretação e publicação de dados de acordo com as diretrizes de boas práticas clínicas da Radboud University Medical Center. Finalmente, o Radboud Research Ethics Committee considerou esta pesquisa não sujeita ao WMO (2024-17388).
Armazenamento e análise de dados
Dados quantitativos. Os dados da pesquisa foram armazenados anonimamente em um arquivo Excel e, posteriormente, transferidos para o SPSS. Estatísticas descritivas foram predominantemente usadas para caracterizar os dados (SPSS versão 27, IBM, Armonk, Nova York). Os gráficos foram preparados no software Graphpad Prism versão 9.5.0 (Graphpad Software, San Diego, CA, EUA). Os testes rho de Spearman foram usados para avaliar a relação entre sintomas, entre estado de deambulação e sintomas, idade do diagnóstico e sintomas, e estado de deambulação e frequência de exercícios. Os participantes também foram divididos em duas faixas etárias para comparar crianças a adultos (idade até 17 e ≥18 anos). Uma correção de Bonferroni foi aplicada para neutralizar múltiplas comparações entre os diferentes grupos de doenças RYR1-RD. ANOVAs unidirecionais foram usadas para comparar os diferentes RYR1-RD com relação ao número e tipo de sintomas físicos e psicológicos.
Dados qualitativos. Os pacientes que apresentaram seus depoimentos foram pseudoanonimizados: nas transcrições e análises, apenas os números dos participantes foram usados. Coletamos dados demográficos dos participantes, incluindo idade, sexo, diagnóstico e papel na comunidade de pacientes (paciente/pai/outro cuidador). Todos os depoimentos foram gravados em áudio. Os depoimentos que foram apresentados apenas verbalmente (n=9/12) foram transcritos na íntegra. Todos os depoimentos escritos foram complementados com informações adicionais das gravações. Os depoimentos escritos e transcritos na íntegra foram carregados no software Atlas-ti versão 8.1 e analisados usando uma análise temática [7, 8]. A análise temática é um método para identificar, analisar e relatar temas dentro dos dados [9]. Dois pesquisadores (LS e NV) analisaram os dados de forma independente por meio de um processo de comparação e raciocínio indutivos, partindo dos dados e do objetivo e não de teorias preexistentes. Esse objetivo era obter uma melhor compreensão da vida de um paciente afetado por um RYR1-RD, e expectativas e desejos em relação ao futuro. Os dois pesquisadores buscaram independentemente as unidades básicas de significado segmentando os dados e dando a esses segmentos rótulos conceituais que estavam intimamente relacionados às palavras dos participantes (codificação aberta). Ambos os autores compararam e discutiram esses códigos até chegarem a um consenso. Em seguida, eles identificaram relações entre os códigos abertos e agruparam esses códigos referentes ao mesmo fenômeno em categorias (codificação axial).
As categorias estavam parcialmente sobrepostas aos temas da pesquisa: Diagnóstico; Sintomas e impacto da condição; Tratamento e Expectativas. Para os temas principais, subtemas foram criados (vida antes do diagnóstico, diagnóstico, sintomas, efeito no funcionamento físico, efeito na vida diária, efeito na saúde mental, tratamento, expectativas e obtenção de conhecimento) e com três pesquisadores (LS, SC, NV) as citações mais significativas foram selecionadas por subtema que melhor representava os temas.
RESULTADOS
Um resumo conciso dos resultados da pesquisa e dos depoimentos foram incluídos no relatório do workshop [6]. Apresentamos aqui o conjunto de dados completo, começando com os dados quantitativos seguidos por dados qualitativos sobre os seguintes temas: 1) Diagnóstico; 2) Sintomas e impacto da condição; 3) Atividade física; 4) Tratamento; 5) Pesquisa e estudos clínicos e 6) Expectativas. Os temas 1 e 2 foram rediscutidos tanto na pesquisa quanto no depoimento. Os temas 3 e 5 foram discutidos apenas na pesquisa e os temas 4 e 6 apenas nos depoimentos. Nos depoimentos, todos os temas foram divididos em diferentes aspectos-chave.
RESPOSTAS
Pesquisa - A pesquisa foi respondida por 227 pacientes, pais ou outros cuidadores (143 mulheres e 84 homens). Para as perguntas que não foram respondidas por todos os participantes, é indicado quantos pacientes responderam às perguntas. As idades dos participantes variaram de 1 a 85 anos, com média de 37 ± 21 anos.
Depoimentos - 12 depoimentos foram apresentados durante o workshop. Nove deles foram fornecidos como texto escrito e complementados com a gravação de áudio, e os outros três estavam disponíveis apenas como gravação de áudio e transcritos na íntegra. Os dados demográficos dos participantes que forneceram os depoimentos são apresentados na Tabela 1. A análise qualitativa resultou na seleção de 215 citações, refletindo os quatro temas principais (Tabela 2).
Abaixo, descrevemos os resultados da pesquisa seguidos pelos resultados dos depoimentos de acordo com os principais temas de cada ferramenta de coleta de dados, conforme explicado na seção de métodos. Números de pacientes e porcentagens são relatados na pesquisa. Os casos em que nem todos os participantes responderam a uma pergunta específica são explicitamente indicados.
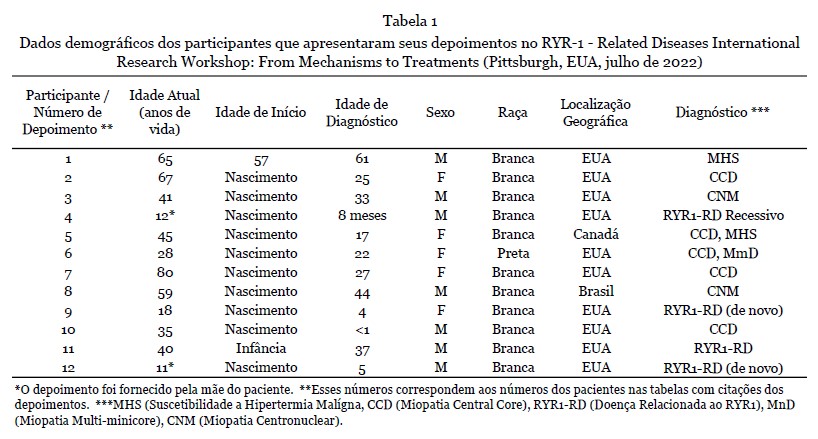
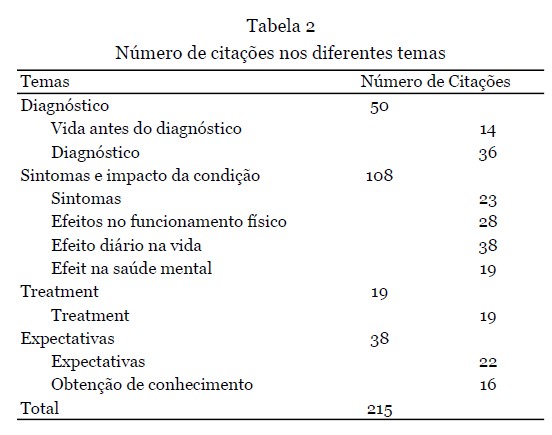
DIAGNÓSTICO
Resultados da Pesquisa - A seção de diagnóstico da pesquisa consistiu em seis perguntas. A idade dos entrevistados no diagnóstico foi variável, variando de 1 a > 60 anos. 22% dos participantes declararam que foram diagnosticados com RYR1-RD antes dos 5 anos de idade (Fig. 1). Os pacientes foram diagnosticados apenas por testes genéticos (n = 99/227,44%), por biópsia muscular e testes genéticos (n = 85/227,37%), ou apenas por biópsia muscular (n = 28/227,12%). Em um pequeno subconjunto de casos, o diagnóstico foi presumido com base no fenótipo e na presença de um parente de primeiro grau afetado com diagnóstico confirmado de RYR1-RD (n = 6/227,3%). Oito pacientes (4%) indicaram outras combinações dos modos de diagnóstico acima mencionados e um paciente não indicou o modo de diagnóstico.
Houve uma ampla gama de RYR1-RD, com a Miopatia Central Core (CCD) sendo a mais comum (n = 92/173, 53%). Suscetibilidade à Hipertermia Maligna (MHS) (n = 29/173,17%), Miopatia Centronuclear (CNM) (n = 10/173,6%), Desproporção Congênita do Tipo de Fibra (CFTD) (n = 9/173,5%) e Doença Multi-minicore (MmD) (n = 6/173,3%) foram outros diagnósticos, mas menos frequentes. 18 participantes indicaram "outro" para esta questão, com explicações de "incerto", "não especificado" ou "nova variante" (Fig. 2A). Nove pacientes tiveram um diagnóstico de MHS e miopatia. A herança foi autossômica dominante (AD) (n=61/215,28%), autossômica recessiva (AR) (n=59/215,27%), ou de novo ou espontânea (n=21/215,10%). Muitos dos participantes relataram não saber o modo de herança (n=74/215;34%) (Fig.2B).
Os participantes relataram sua capacidade física atual como capaz de andar sem assistência (n=145/223,65%), capaz de andar com assistência (n=27/223,12%), requer assistência de cadeira de rodas (n=13/223,6%) e requer uso de cadeira de rodas em tempo integral (n=38/223,17%). Pacientes com uma mutação ARordenovo necessitaram mais frequentemente do uso de cadeira de rodas em tempo integral (30,5% e 38% respectivamente, vs 5%, p < 0,001). Quase metade dos participantes considerou seus sintomas como progressivos (n = 107/223,47%), e um terço os relatou como estáveis (n = 77/223,34%). Outros não foram capazes de avaliar sua progressão devido a comorbidades ou sintomas variáveis.
Resultados dos depoimentos - Um total de 50 citações ilustraram o processo de diagnóstico (Tabela 3). Vários indivíduos mencionaram uma longa jornada de diagnóstico de meses a vários anos, chegando à idade adulta (início) quando foram diagnosticados, embora o início da doença tenha sido no nascimento. Alguns desses pacientes receberam um diagnóstico inicial incorreto, incluindo doença mitocondrial ou paralisia cerebral, antes que o diagnóstico correto de um RYR1-RD fosse finalmente estabelecido.
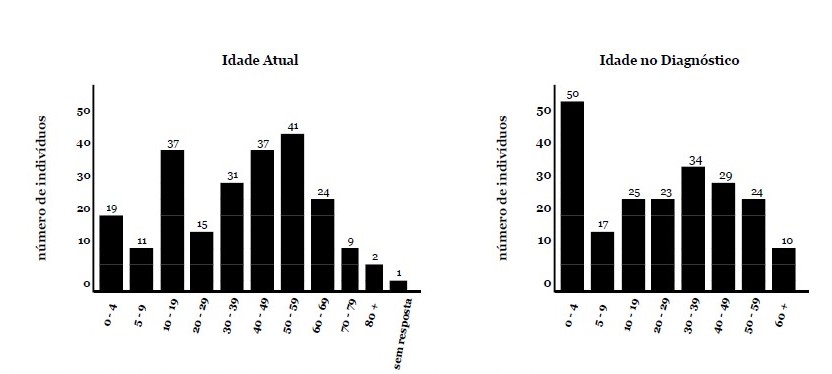
Fig. 1. A idade atual e a idade no diagnóstico. O eixo y descreve o número de pacientes para cada faixa etária. Esses histogramas mostram a ampla faixa da idade atual dos participantes e a idade no diagnóstico.
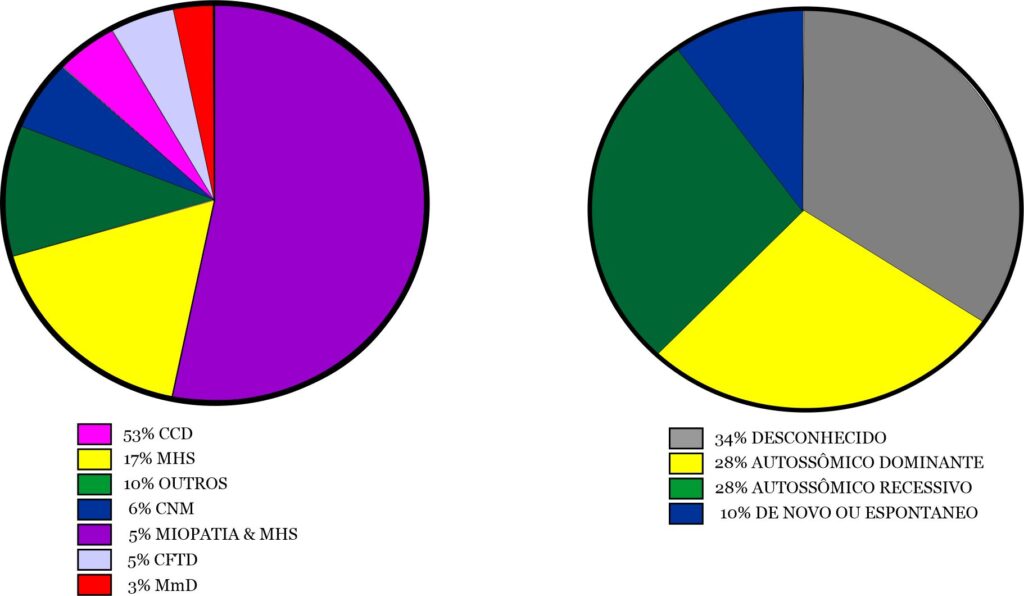
Fig. 2A. Genótipos dos pacientes incluídos. CCD: miopatia central core; MHS: suscetibilidade à hipertermia maligna; Outro: variante incerta, não especificada ou nova; CNM: miopatia centronuclear; CFTD: miopatia de desproporção do tipo de fibra congênita; MmD: miopatia multi-minicore. N=173. - Fig. 2B. Os diferentes modos de herança de RYR1-RD (N=215).
A vida antes do diagnóstico - Nas décadas de 1980 e 1990, pouca informação era conhecida sobre RYR1-RDs. O padrão de fraqueza, idade de início, sintomas específicos e a gravidade dos sintomas frequentemente resultavam em um amplo diagnóstico diferencial, e biópsias musculares eram frequentemente necessárias para confirmar o diagnóstico. Em geral, os pacientes comentaram sobre a dificuldade de ser diagnosticado com uma doença rara. Os pacientes ressaltaram o início precoce dos sintomas, incluindo atraso no desenvolvimento, mas também como esses primeiros sinais eram frequentemente ignorados ou reconhecidos somente após vários anos.
Diagnóstico - Em geral, os pacientes mencionaram seu histórico familiar de RYR1-RDs por meio de seus pais, irmãos ou outros membros da família, remontando a gerações. Eles relataram uma variabilidade intrafamiliar da gravidade da doença e a maneira como vivenciaram seu próprio diagnóstico ou o diagnóstico de seu filho. Um paciente mencionou que teve que esperar meses para consultar um especialista neuromuscular e, para alguns pacientes, levou anos para serem diagnosticados. Isso causou muito estresse para o paciente e sua família, principalmente por causa da incerteza associada. Pais sem formação médica enfrentaram desafios significativos para encontrar o caminho correto para o diagnóstico. Outros pais mencionaram que se sentiam solitários, pois não conheciam mais ninguém com uma experiência semelhante. Além disso, esses pais expressaram como a Fundação RYR-1 e a comunidade de pacientes os ajudaram. No geral, os pacientes descreveram seu processo de diagnóstico como uma longa jornada com muitas visitas ao hospital, testes adicionais e muitas perguntas sem resposta. Um dos pais mencionou o alívio que sentiu quando finalmente teve uma resposta para o diagnóstico de seu filho, embora não fosse o diagnóstico que esperavam ouvir. A maioria dos pais também expressou suas preocupações e estresse sobre a vida futura após o diagnóstico.
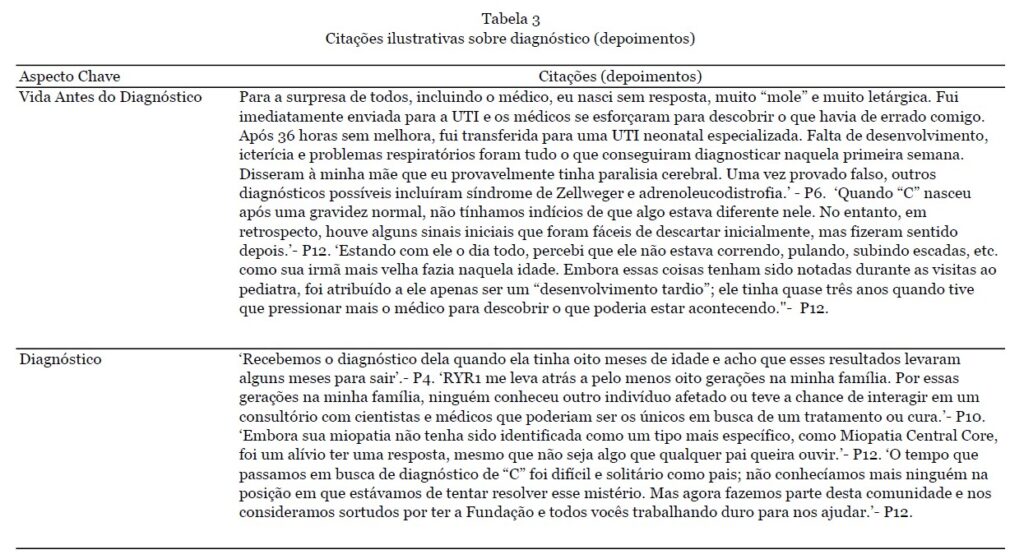
SINTOMAS E IMPACTO DA CONDIÇÃO
Resultados da pesquisa - Esta parte da pesquisa consistiu em três perguntas. A primeira pergunta sobre sintomas gerais propôs várias opções de resposta, incluindo, entre outras, fraqueza muscular geral, fadiga e dificuldades respiratórias, com uma opção aberta para listar outros sintomas. Os pacientes foram convidados a relatar todos os sintomas que se aplicavam a eles. Fraqueza muscular geral foi a mais frequentemente relatada (n = 190/227, 84%), seguida por fraqueza nas pernas (n = 185/227, 82%), dificuldade para correr (n = 183/227, 81%), dificuldade com escadas e para se levantar (n = 177/227, 78%) e fadiga (n = 168/227, 74%) (Fig. 3A e B). Para os sintomas acima mencionados, o grupo MHS teve uma frequência significativamente menor, exceto para fadiga, em comparação ao grupo miopatia. Não foram encontradas diferenças para esses sintomas entre diferentes faixas etárias (dados não mostrados). Também não houve correlação entre a idade do diagnóstico e o número de sintomas (r(210)=–0,79, p=0,253).
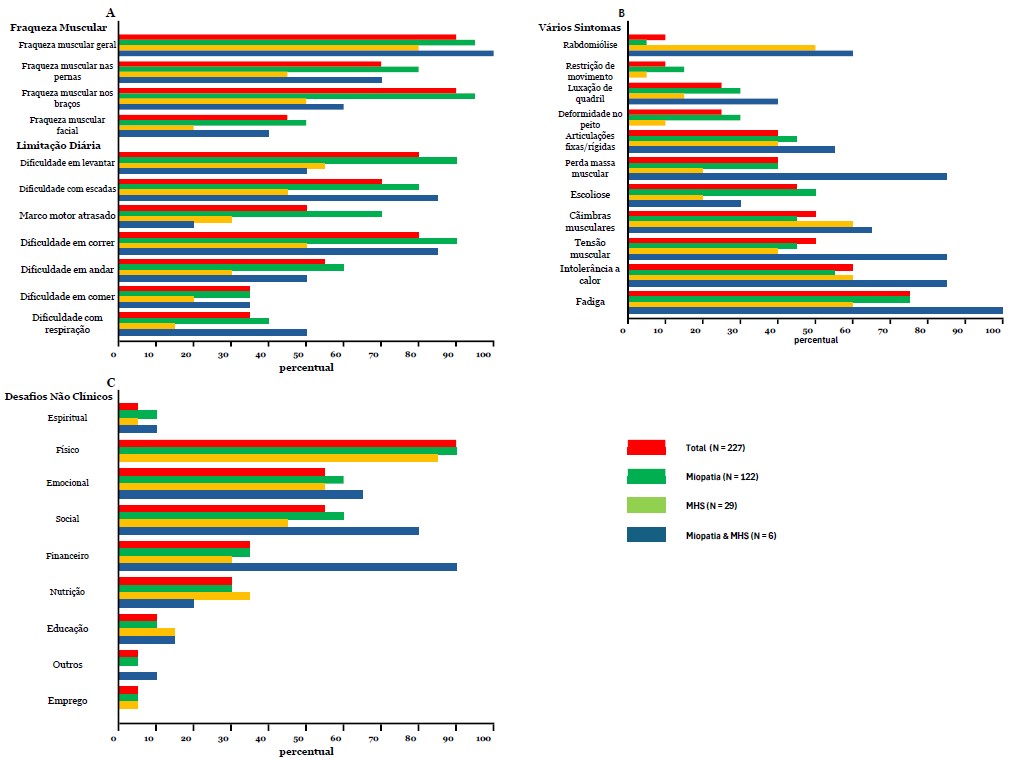
Fig. 3A, 3B, 3C. Sintomas Relatados - A porcentagem de pacientes por grupo RYR1-RD divididos em A) Fraqueza muscular e limitações na vida diária, B) Vários sintomas e C) Desafios não clínicos.
Os pacientes que necessitaram de uso integral de cadeira de rodas (n=38) ou caminharam com assistência (n=13) apresentaram significativamente mais sintomas do que aqueles capazes de caminhar sem assistência (n=145) (número médio de sintomas 13,5±3,3 e 11,6±3,8 vs. 9,12±4,2 respectivamente; p<0,001). Aqueles que necessitaram de uso integral de cadeira de rodas também relataram dificuldades respiratórias significativamente mais frequentes do que todos os outros grupos de mobilidade (0,76±0,43 vs. 0,26±0,44, 0,37±0,49 e 0,31±0,48; p<0,001). As dificuldades respiratórias não diferiram entre os diferentes tipos de RYR1-RD. A análise da diferença entre homens e mulheres resultou em um número total significativamente maior de sintomas para mulheres (10,8 ± 4,1 vs 9,2 ± 4,3; p = 0,004); em particular, as mulheres relataram fraqueza muscular generalizada com mais frequência (0,89 ± 0,32 vs 0,75 ± 0,44, p = 0,006). O modo de herança não teve influência na quantidade de sintomas. Ao correlacionar a fadiga com limitações na vida diária e fraqueza muscular, associações significativas foram encontradas para todos esses sintomas, exceto para dificuldades respiratórias e atrasos nos marcos motores, com dificuldades para correr e levantar tendo a maior correlação com a fadiga. No entanto, essas associações foram de ruins a razoáveis [10] (Tabela 4).
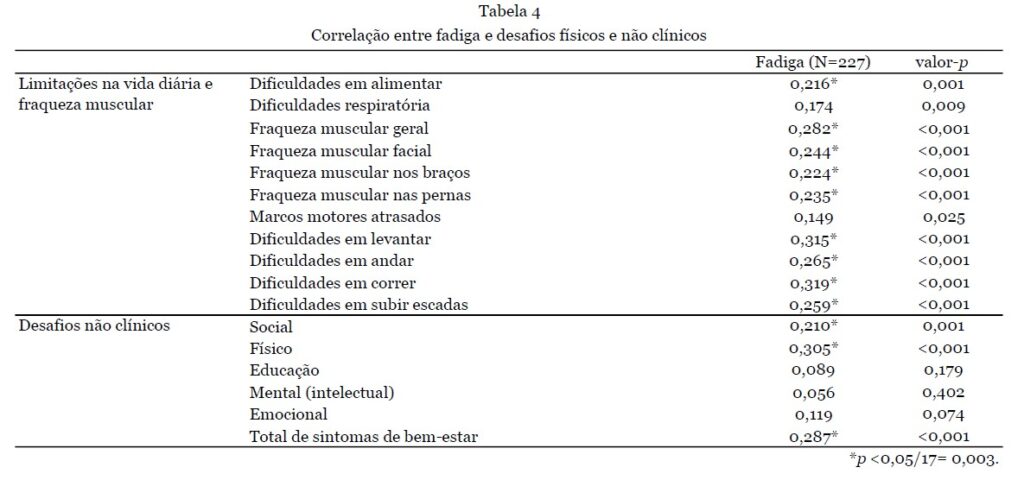
A segunda questão desta parte da pesquisa foi relacionada ao impacto do RYR1-RD no bem-estar geral. A questão "O RYR-1 afeta seu bem-estar em alguma das seguintes áreas" gerou as seguintes respostas: "fisicamente" (n = 202/227, 89%), "emocionalmente" (n = 145/227, 64%), "socialmente" (n = 132/227, 58%), financeiramente (n = 86/227, 38%), nutricionalmente (n = 60/227, 26%), educacionalmente (31/227, 12%) e espiritualmente (n = 18/227, 7%) (Fig. 3C). Além disso, os entrevistados foram solicitados a elaborar esta questão com comentários abertos (n = 168/227); exemplos de cada categoria destes são apresentados na Tabela 5.
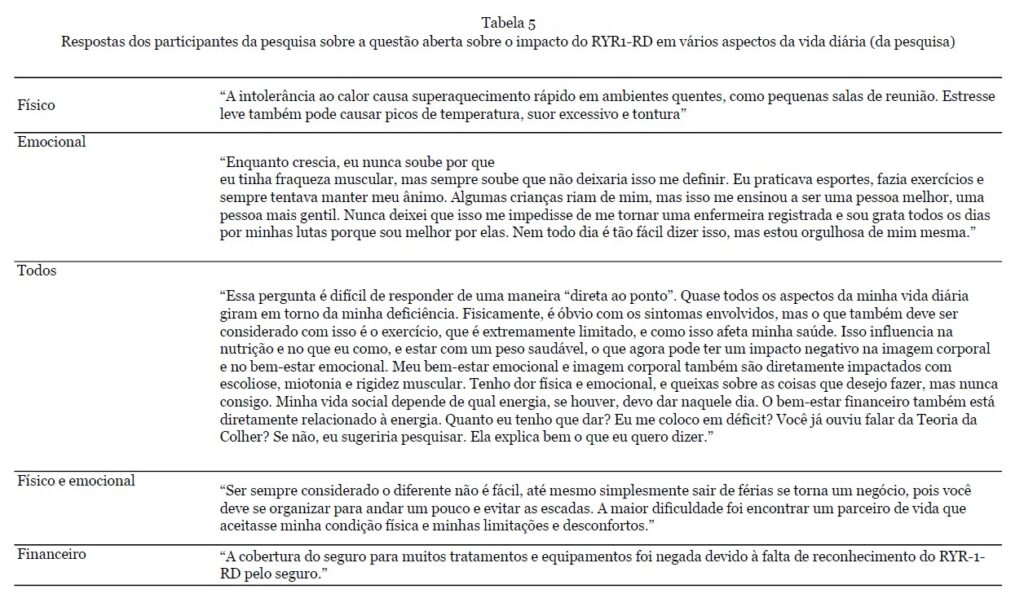
Não foram encontradas diferenças entre os diferentes tipos de RYR1-RD (miopatia, MHS ou ambos) para os desafios não clínicos mais frequentemente mencionados (físicos, emocionais e sociais) ou o número total de desafios não clínicos. Ao diferenciar entre os diferentes estados de deambulação, os participantes que necessitam de uso de cadeira de rodas em tempo integral relataram manifestações sociais mais frequentemente e um maior número total de outros desafios não clínicos em comparação com aqueles capazes de andar sem ajuda (0,76 ± 0,43 vs 0,5 ± 0,50; p = 0,017 e 3,9 ± 1,7 vs 2,7 ± 1,6; p < 0,001, respectivamente). As mulheres relataram mais frequentemente seu bem-estar social como adversamente afetado em comparação aos pacientes do sexo masculino (0,64 ± 0,48 vs 0,48 ± 0,50; p = 0,018). Adultos indicaram com mais frequência que seu bem-estar emocional foi afetado negativamente em comparação com crianças (0,71±0,46 vs 0,48±0,50; p=0,001). Ao avaliar a correlação entre esses sintomas e fadiga, algumas associações significativas foram encontradas (Tabela 4) com apenas correlações fracas a razoáveis.
Resultados dos depoimentos - No total, 108 citações foram identificadas neste tema, com uma seleção de citações apresentadas na Tabela 6. Os sintomas mais comuns que surgiram os depoimentos dos pacientes foram físicos (em particular dor e fadiga) e sociais/emocionais, observando as barreiras físicas e mentais que o RYR1-RD introduziu em suas vidas. Muitos indivíduos indicaram um efeito benéfico da atividade regular e do exercício em seus sintomas, ao mesmo tempo em que expressaram preocupações e incertezas sobre quais tipos e frequência de atividades que podem ser mais benéficos, ao mesmo tempo em que tentam evitar dor excessiva e danos musculares. Vários indivíduos perguntaram sobre abordagens nutricionais que podem promover a saúde muscular. Outros compartilharam abordagens que eles experimentaram como benéficas, incluindo suplementação com creatina e magnésio.
Sintomas - Os sintomas de RYR1-RD se apresentaram em alguns pacientes no nascimento e se desenvolveram mais tarde na vida em outros. Os sintomas congênitos incluíam quadris deslocados, pernas fraturadas e dificuldades físicas. Além disso, alguns pacientes tinham má oclusão dentária grave, exigindo cirurgia de mandíbula. Outros pacientes passaram por uma série de aparelhos ortopédicos e operações para tratar escoliose. Além das limitações físicas, sintomas não neuromusculares como fraqueza respiratória e fadiga crônica também foram relatados. Dificuldades de mastigação e/ou deglutição contribuíram para a dificuldade em manter o peso. Ser incapaz de regular a temperatura corporal, sofrer de cãibras nas pernas ou sentir dormência nas pernas foram sintomas adicionais mencionados. Em alguns pacientes, esses sintomas continuaram a piorar ao longo do tempo.
Efeito no funcionamento físico - No geral, os pacientes apresentaram dificuldades físicas significativas. Isso foi expresso principalmente por meio do atraso na obtenção de marcos motores e fraqueza muscular. Por exemplo, ser capaz de andar independentemente era um desafio. À medida que os pacientes envelheciam, os desafios permaneceram para outras atividades físicas, como subir escadas e/ou correr. Outras dificuldades mencionadas incluíam sentar, levantar, curvar-se, amarrar cadarços, ficar de pé por alguns minutos e manter o equilíbrio. A gravidade no funcionamento físico variou entre os participantes. Muitos pacientes relataram não ter conseguido acompanhar seus colegas na infância ou na idade adulta. Alguns (avós) pais expressaram como gostariam de acompanhar seus (netos). A maioria dos participantes usou várias ferramentas para lidar com suas dificuldades físicas. Um dos pais fez um triciclo personalizado para seu filho. Além disso, os pacientes usaram muletas de antebraço, bengalas, cadeiras de rodas e elevadores de cadeira. Embora a grande maioria dos participantes tenha compartilhado suas experiências com incapacidades físicas, alguns participantes mencionaram que haviam alcançado a maioria dos marcos motores e ainda eram capazes de viver uma vida sem dificuldade ou muita adaptação.
Efeito na vida diária - Os participantes enfatizaram o efeito da condição em sua vida diária e como vários sintomas afetaram sua qualidade de vida. Por exemplo, alguns participantes expressaram como a fadiga e o medo de cair impactaram sua vida diária. Enquanto alguns participantes tinham energia suficiente apenas para o trabalho, outros tiveram que se aposentar mais cedo devido à sua condição. A fadiga e a dor também foram relatadas como barreiras à participação social, sendo uma razão para alguns participantes evitarem sair. Um paciente explicou como havia pequenas coisas que eles não conseguiam fazer e que provavelmente seriam consideradas certas por pessoas saudáveis/outros indivíduos. Por exemplo, ser capaz de caminhar certas distâncias, subir um degrau ou lance de escadas e levantar objetos mais pesados. Apesar de suas limitações, os pacientes queriam ser independentes, e as crianças queriam acompanhar seus colegas. A maioria dos pacientes mencionou como eles ainda podem funcionar de forma independente, apesar de sua doença, especialmente com algumas modificações, por exemplo, usando uma cadeira de rodas (motorizada). Simultaneamente, eles também expressaram como eles precisavam de assistência com cuidados e apoio de outras pessoas. Os pacientes explicaram como eles conseguiram ir para a faculdade, se formar, ter uma vida social, cuidar de si mesmos e se sentir realizados e orgulhosos. No entanto, os pacientes também reconheceram como sua condição, pelo menos, os definia em parte, impactando escolhas e como eles sentiam que eram vistos pelos outros. Com a idade, esses desafios se tornaram mais frequentes e impactantes. Para os pacientes, um tratamento eficaz permitiria uma melhora na vida diária e se tornar/permanecer independente.
Efeito na saúde mental - RYR1-RD impactou pacientes e familiares, passando por um longo processo de aceitação da condição. Os pais se sentiam solitários e isolados às vezes, por não conhecerem ninguém em uma posição semelhante. Alguns pacientes falaram sobre as dificuldades que enfrentaram durante a infância. Os pacientes se sentiam envergonhados, por exemplo, sobre suas cicatrizes, e um indivíduo mencionou ter sofrido bullying por causa de um suporte lombar. Em geral, eles achavam difícil fazer amigos. Os familiares sentiam episódios de culpa e também tinham dificuldades em processar a condição. No geral, os pacientes vivenciavam sentimentos de decepção, derrota e tristeza. A sensação de ser diferente causava sentimentos de solidão. Além disso, também foi mencionado como os pacientes se sentiam muito gratos pelo apoio que recebiam da família, amigos e profissionais de saúde. A disposição dos profissionais de saúde em tentar entender e ajudar os pacientes era apreciada. Alguns pacientes mencionaram como sua religião e o apoio da família e dos amigos os fortaleceram. Enquanto um participante explicou a dificuldade de pedir ajuda, outro participante mencionou como amigos e familiares eram um incentivo para participar de atividades e se tornarem independentes. Apesar das dificuldades e impossibilidades vivenciadas pelos pacientes, também foi mencionado como alguns indivíduos tentaram se concentrar em todas as possibilidades que tinham. No entanto, houve uma necessidade de apoio profissional para a saúde mental expressa por pacientes e familiares.
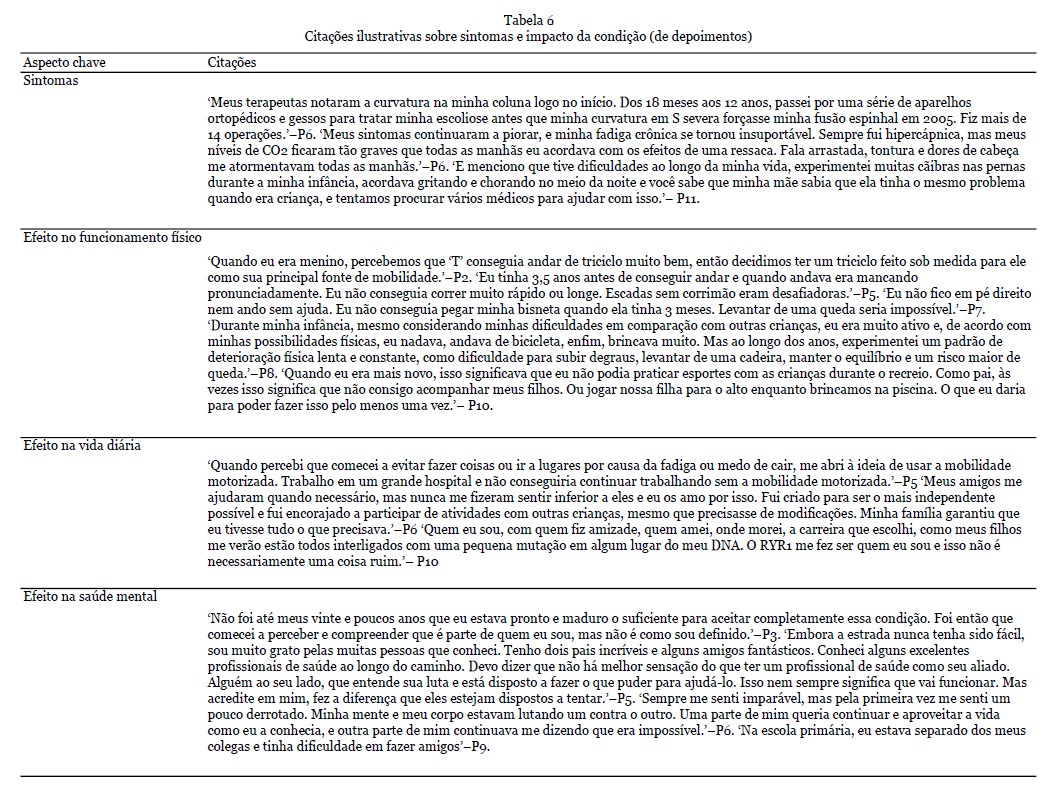
ATIVIDADE FÍSICA
Resultados da pesquisa - Esta parte consistiu em quatro perguntas sobre o número e o tipo de atividade física e a preservação ou melhora da força experimentada. Os participantes relataram a frequência da atividade física como 1-2 vezes por semana (n=66, 29%), 3-4 vezes por semana (n=64, 28%), 5-6 vezes por semana (n=38, 17%) e pelo menos diariamente (n=23, 10%). Apenas 32 pacientes (14%) não participaram de atividade física ou exercício algum. A frequência da atividade física não diferiu entre os diferentes tipos de RYR1-RD. Para os participantes que necessitaram de assistência de cadeira de rodas, uma correlação moderadamente negativa foi encontrada entre a quantidade de exercício e a fadiga (r(12) =–0,622, p=0,023).
Uma ampla gama de atividades físicas específicas foi relatada por 193 pacientes, incluindo caminhada (n = 130/193, 67%), fisioterapia (n = 63/193, 33%), natação (n = 53/193, 27%), treinamento de peso e resistência (n = 39/193, 20%) e ciclismo (n = 33/193, 17%). A maioria dos pacientes relatou ser capaz de manter ou melhorar sua força e/ou resistência (n = 94/197, 48%), enquanto 52 pacientes (26%) não apresentaram melhora. Os outros participantes (n = 51/197, 26%) indicaram que não tinham certeza. Os motivos para não participar de esportes foram "Não consigo criar uma rotina de exercícios que funcione para mim" (23/40, 58%); ‘Estou preocupado com a minha segurança’ (n = 10/40, 25%); ‘Não acredito que o exercício físico irá manter ou melhorar a minha condição’ (n = 9/40, 23%); e ‘Não tenho tempo’ (n = 3/40, 8%).
TRATAMENTO
Resultados dos depoimentos - No total, 20 citações sobre tratamentos anteriores e em andamento foram identificadas. Uma seleção de citações é apresentada na Tabela 7.
Atualmente, não há tratamento definitivo disponível para RYR1-RD. No entanto, várias terapias estavam sendo usadas para ajudar a aliviar os sintomas. Além disso, um quarto dos pacientes relatou como otimizaram sua nutrição e suplementação, por exemplo, tomando creatina em pó para promover massa muscular, bem como várias vitaminas. Um paciente do MHS explicou como eles usaram dantrolene em baixa dosagem e como isso levou a uma qualidade de vida aceitável. Outro paciente usou ventilação não invasiva, permitindo um ganho de energia e um humor geral melhor. A maioria dos pacientes havia iniciado algum tipo de fisioterapia. Em alguns casos, isso foi combinado com terapia ocupacional e terapia da fala. Um paciente mencionou o uso de diferentes tipos de tratamento, como terapia de calor, massagem, ventosaterapia, mas também analgésicos para reduzir dores musculares e espasmos nas costas. Vários pacientes tiveram a oportunidade de participar de um ensaio clínico de medicamentos, com uma experiência geral positiva. Em geral, os participantes descreveram que, embora não se esperasse que o medicamento do estudo curasse a doença, ele tinha sido a única opção para potencialmente melhorar sua QV. Além disso, outro motivador para participar de um ensaio clínico ou tentar vários tipos de suplementos era encontrar um tratamento eficaz para os outros, especialmente para os pais e seus próprios filhos.
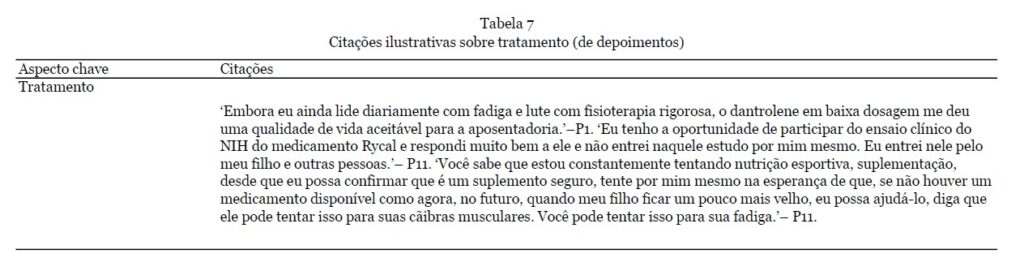
PESQUISA E ESTUDOS CLÍNICOS
Resultados da pesquisa - A parte final da pesquisa (cinco perguntas) abordou se os participantes participariam de ensaios clínicos e o que eles achavam que os pesquisadores precisavam saber sobre viver com um RYR1-RD. A questão se os participantes estariam dispostos a participar de um ensaio clínico foi amplamente respondida positivamente ('definitivamente participar' (n = 90/226, 40%), 'provavelmente participará' (n = 102/226, 45%), 'improvável participar' (n = 22/226, 10%) 'não participará' (n = 10/226, 4%). Os participantes que responderam negativamente o fizeram principalmente por preocupações com o impacto na rotina diária (n = 19/32,59%), preocupações com sua segurança (n = 16/32, 50%) e falta de crença em um tratamento ou cura (n = 2/32, 6%).
Com 154 pacientes respondendo a 'o que os pesquisadores precisam saber ou entender melhor sobre viver com RYR-1?', a maioria declarou muitas questões além das preocupações estritamente médicas (incluindo dor) que os pacientes enfrentam frequentemente em sua vida diária. Além disso, os participantes indicaram certas modificações nutricionais e medicamentos que achavam que poderiam ajudar com seus sintomas. Uma seleção dos As respostas a esta questão aberta são apresentadas na Tabela 8. Finalmente, as perguntas dos participantes para a comunidade médica se concentraram principalmente na melhoria do bem-estar físico e emocional (n = 167/210, 80%), no alívio dos sintomas diários (n = 107/210, 51%) e no impacto dos fatores ambientais (n = 129/210, 61%).
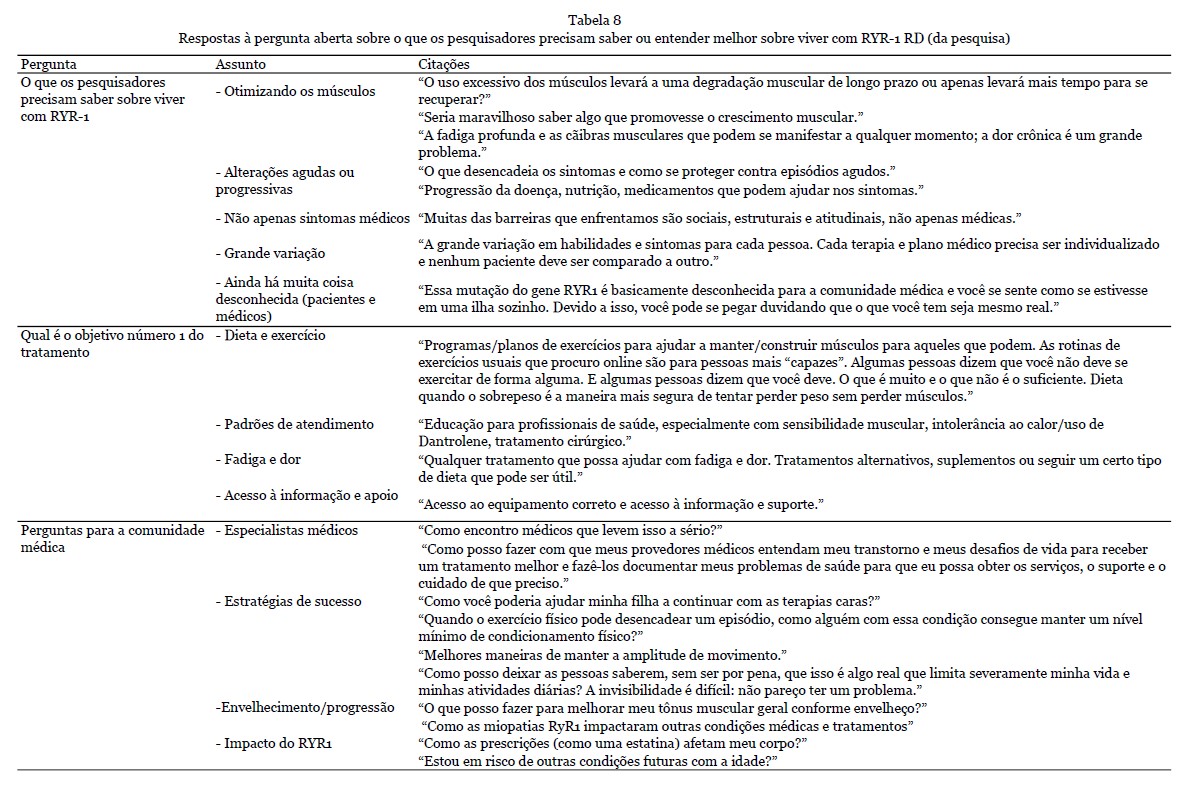
EXPECTATIVAS
Resultados dos depoimentos - Identificamos 38 citações sobre expectativas do curso natural da doença e desenvolvimentos em pesquisa. Uma seleção de citações é apresentada na Tabela 9.
Expectativas - Os participantes compartilharam seus pensamentos e expectativas em relação aos tratamentos futuros. Em geral, os participantes esperam um tratamento eficaz, pelo menos retardando a progressão de sua doença. Alguns participantes expressaram o desejo de recuperar a força, a resistência e a possibilidade de poder realizar atividades como correr, subir escadas ou levantar objetos. Outros participantes enfatizaram a motivação de ajudar outros pacientes e famílias, por exemplo, por meio da participação em ensaios clínicos para avançar ainda mais o conhecimento da doença e, ao mesmo tempo, retribuir algo à comunidade científica. Um participante mencionou o desejo de defender os outros e poder entrar em contato com esses pacientes. Vários participantes expressaram a necessidade de uma cura para si próprios e futuros pacientes para tratar sintomas como cãibras musculares, fadiga e oftalmoparesia. A expectativa de declínio da função ao longo do tempo foi percebida como preocupante. Enquanto um participante elaborou sobre a progressão da doença vivenciada, outro participante mencionou o medo de ser pai ou mãe de uma criança afetada e os possíveis desafios para o futuro.
Obtendo conhecimento - Os participantes enfatizaram a importância de obter conhecimento sobre a condição e possíveis tratamentos. A maioria dos participantes conduziu sua própria busca por informações, principalmente por curiosidade, mas também devido à falta de informações suficientes fornecidas por seus provedores de saúde. Além disso, um participante mencionou a importância de informações abrangentes, especialmente para pessoas com formação não científica e devido à grande quantidade de informações disponíveis. A maioria dos participantes expressou o quanto o diagnóstico significou para eles, mesmo com a ausência de cura. Simultaneamente, os participantes também elaboraram sobre o acesso ao suporte. Uma compreensão da doença e saber que a pesquisa está sendo conduzida foi considerada impactante. Poder conhecer pessoas com um diagnóstico semelhante e desafios semelhantes também foi útil. Os participantes tiveram contato com outras pessoas por meio de mídia social, e-mail e videochamadas. Era importante que os pacientes e familiares conhecessem seus pares e pudessem se relacionar com outras pessoas. O papel crucial da organização de pacientes também foi mencionado aqui, principalmente ao fornecer acesso à informação, abordar os desafios e conectar as pessoas. Por fim, muitas pessoas expressaram sua sincera gratidão pelo trabalho dos clínicos e pesquisadores da área, ao mesmo tempo em que os encorajaram a continuar progredindo no desenvolvimento da terapia.
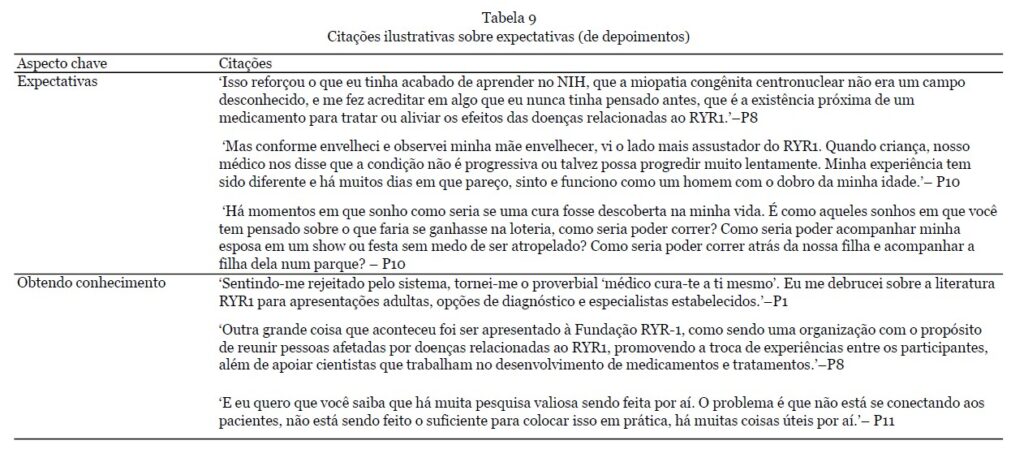
DISCUSSÃO
Por meio da pesquisa realizada neste estudo, coletamos opiniões de pacientes com uma ampla gama de RYR1-RD (n = 227). Os resultados mostram que indivíduos de todas as idades são afetados por RYR1-RD e que a idade no diagnóstico varia amplamente. Pacientes com miopatia foram diagnosticados mais cedo do que aqueles com MHS (mediana de 18,5 e 29,0, respectivamente). A maioria dos pacientes, tanto com miopatia quanto com MHS, era ambulatória e aproximadamente metade dos participantes considerou sua doença progressiva. Com base nos resultados da pesquisa e 12 depoimentos, os pacientes relataram um grande impacto do RYR1-RD em suas vidas. A maioria dos entrevistados relatou estar envolvida em atividade física regular ou exercício, metade dos quais experimentou melhora de força e/ou resistência. Finalmente, a maioria dos pacientes estava disposta a considerar a participação em futuros ensaios clínicos.
Ao refletir sobre essas descobertas, notamos que os tipos relatados de RYR1-RD são semelhantes aos relatados em publicações anteriores na área, com CCD e MHS sendo os mais prevalentes [1,2]. No entanto, este estudo fornece a perspectiva mais abrangente do paciente até o momento sobre o amplo impacto da RYR1-RD na vida cotidiana, fornecendo insights únicos e importantes para consideração futura. Os participantes relataram múltiplos domínios da vida diária influenciados por sua doença: físico, social, emocional e, com menos frequência, financeiro, nutricional e espiritual. Apenas 8% dos participantes relataram que a RYR1-RD não impactou seu bem-estar geral. Essas descobertas estão de acordo com um estudo recente sobre a qualidade de vida relacionada à saúde em indivíduos afetados com RYR1-RD [11]. Os domínios mais valiosos revelados pelas análises qualitativas deste estudo foram a importância dos impactos sociais, o desenvolvimento de estratégias de enfrentamento, tanto físicas quanto psicológicas, e a identificação de fadiga e fraqueza como sintomas principais.
Os achados apoiam observações anteriores de um estudo de questionário em pacientes holandeses com RYR1-RD, demonstrando comprometimentos funcionais substanciais e fadiga crônica em comparação com controles saudáveis [3]. Como esperado, descobrimos que fadiga, dor e dificuldades físicas e sociais associadas foram mais pronunciadas em indivíduos com miopatias congênitas relacionadas ao RYR1 em comparação com indivíduos com MHS. O bem-estar emocional foi mais impactado em adultos do que em crianças. As crianças geralmente foram diagnosticadas em uma idade mais precoce, provavelmente devido ao recente aumento do conhecimento científico e médico sobre RYR1RD. A maioria dos adultos se lembra de saber apenas que algo estava errado quando eram jovens, mas não o que era e como lidar com isso. Para a maioria dos pacientes adultos, seu diagnóstico foi uma longa jornada tortuosa que levou muitos anos e também impactou significativamente outros membros da família.
Além disso, nossos resultados mostraram uma baixa correlação entre fadiga e vários outros sintomas, como fraqueza muscular. No entanto, a fadiga resultou em uma carga significativa em suas vidas diárias. A fadiga é influenciada por vários fatores, direta ou indiretamente [12]. Portanto, as correlações separadas podem ser baixas, mas o impacto na fadiga alto. Concluímos que casos relativamente leves do espectro clínico RYR1-RD estão, no entanto, associados a fadiga grave e limitações funcionais, resultando em perda substancial de qualidade de vida [3]. Por exemplo, a carga diária experimentada por indivíduos com MHS foi confirmada em nosso recente estudo transversal, mostrando uma alta prevalência de sintomas neuromusculares, como mialgia, cãibras musculares e fadiga, resultando em consultas médicas frequentes para identificar a causa desses sintomas [13]. Consistente com isso, a combinação de sintomas neuromusculares e não neuromusculares ocasionalmente piorando ao longo do tempo foi descrita nos depoimentos de alguns pacientes.
Pacientes com RYR1-RD relataram ser fisicamente ativos, frequentemente praticando caminhada, ciclismo, fisioterapia e natação ou hidroginástica, sem diferença na frequência de treinamento entre indivíduos com diferentes tipos de RYR1-RD. Notavelmente, treinamento com pesos ou resistência também foi relatado por 17% de todos os pacientes, atividades geralmente não recomendadas para indivíduos com miopatias [14–16]. Uma ampla gama de outras atividades físicas e esportes foram relatados, incluindo passeios a cavalo, ioga e pilates. Dificuldades em encontrar uma forma adequada de exercício ou preocupações com a segurança foram relatadas como barreiras específicas à participação em atividades físicas. Assim, a orientação sobre formas recomendadas de exercício, fisioterapia e treinamento poderia ser adicionada às diretrizes de cuidados clínicos recentemente desenvolvidas pela RYR-1 Foundation [17]. Descobriu-se que os pacientes faziam uso de várias ferramentas para lidar com suas lutas físicas. A função física diferiu entre os pacientes, e alguns expressaram como sentiam que ainda poderiam viver uma vida sem dificuldade ou muita adaptação. No entanto, a perda de força e resistência ao longo do tempo pode ser uma barreira significativa para vários tipos de atividades. Os pacientes estavam cientes do impacto emocional de sua doença e, portanto, precisam de recursos para ajudá-los a lidar com esses sentimentos, algo especialmente vivenciado pelos pais. Uma mistura semelhante de respostas emocionais também foi relatada nos depoimentos. Embora alguns pacientes tenham mencionado aspectos emocionais desafiadores associados à vida com um RYR1RD, o apoio da família, amigos e profissionais de saúde os ajudou a lidar com esses sentimentos.
Finalmente, este estudo também ofereceu uma perspectiva muito útil e única do paciente sobre futuros ensaios clínicos. A maioria dos participantes indicou que eles estavam (provavelmente) dispostos a participar, com as principais barreiras à participação sendo o impacto antecipado nas atividades da vida diária e preocupações com a segurança. Esta informação é importante, pois a perspectiva do paciente e a consideração de potenciais barreiras à participação são altamente relevantes para o desenho de ensaios clínicos e estão sendo cada vez mais consideradas. Embora as perspectivas já tenham sido fornecidas por grupos de defesa do paciente para atrofia muscular espinhal [5, 18], esta contribuição valiosa ainda está faltando para muitas outras condições neuromusculares. Alguns participantes também relataram suas experiências relacionadas a ensaios clínicos em andamento ou concluídos. Pesquisas futuras devem se concentrar na perspectiva do paciente em relação às expectativas terapêuticas e ao desenho de ensaios clínicos, o que pode melhorar significativamente o recrutamento, a retenção e os resultados do estudo [5].
Este estudo tem várias limitações. Primeiro, como a participação na pesquisa foi anônima, o diagnóstico foi relatado pelos pacientes e não pôde ser verificado de forma independente pelos clínicos que os diagnosticaram. Esta foi uma escolha deliberada dos pacientes que iniciaram esta pesquisa para reduzir o viés de averiguação, não limitando a participação a indivíduos com contato recente com profissionais de assistência médica. Segundo, o desenho do estudo inclui um viés de averiguação para indivíduos com acesso à internet e que foram informados sobre a RYR-1 Foundation e suas atividades. Terceiro, a pesquisa consistiu apenas em perguntas personalizadas. Os pesquisadores consideraram adicionar questionários validados sobre habilidades funcionais ou fadiga, mas deliberadamente escolheram não fazê-lo e se concentrar nas questões levantadas pela comunidade de pacientes. Sendo um questionário não validado, as formulações de certas perguntas podem ter levado a diferentes interpretações, possivelmente impactando os resultados. Por exemplo, esperava-se que as dificuldades respiratórias fossem mais frequentes para pacientes com miopatia congênita em comparação com MHS. No entanto, isso não foi encontrado nos resultados da pesquisa, o que pode refletir diferentes interpretações dos participantes sobre o que constitui dificuldades respiratórias. Se uma pergunta sobre o bem-estar dos participantes não revelar um problema específico, isso não significa necessariamente que o aspecto específico do bem-estar não seja diferente em comparação com indivíduos sem miopatia subjacente ou RYR1-RD. Por exemplo, se os participantes fizessem alterações em seu programa escolar, seu bem-estar educacional poderia ser como o de indivíduos sem miopatia subjacente ou RYR1-RD porque eles podem ir à escola como acharem adequado. No entanto, as perguntas usadas nesta pesquisa fornecem uma ideia geral de como os participantes são impactados por sua doença. Finalmente, a pesquisa estava disponível apenas em inglês, o que pode ter resultado em uma população de estudo que não é globalmente representativa.
Um ponto forte importante deste estudo é que a pesquisa foi realizada como um esforço colaborativo entre a comunidade de pacientes, uma organização de defesa de pacientes (RYR-1 Foundation) e clínicos-pesquisadores. As questões abordadas são tópicos importantes para a comunidade de pacientes. O design e a execução da pesquisa, bem como a apresentação dos resultados da pesquisa e depoimentos dos pacientes durante o workshop, foram apoiados e facilitados pela RYR-1 Foundation e os resultados foram avaliados quantitativa e qualitativamente em consulta com pesquisadores acadêmicos. No entanto, este estudo foi conduzido principalmente por pacientes e famílias do RYR1-RD, o que resultou em uma participação robusta, um aspecto cuja importância é cada vez mais reconhecida pelas autoridades regulatórias e de reembolso.
Concluindo, este estudo fornece uma perspectiva única do paciente sobre a jornada diagnóstica, o impacto da doença, os desafios psicossociais, as atividades físicas, bem como as expectativas do paciente para tratamentos futuros e ensaios clínicos de indivíduos com RYR1-RD.
AGRADECIMENTOS
Os autores gostariam de agradecer à equipe do RYR-1 Foundation Study que projetou e executou o estudo e a todos os participantes deste estudo pelo tempo dedicado a concluir a pesquisa e por compartilhar seus depoimentos. Vários autores desta publicação são membros do Netherlands Neuromuscular Center (NL-NMD) e da European Reference Network for rare neuromuscular diseases (EURO-NMD).
FINANCIAMENTO
Este trabalho foi apoiado financeiramente pelo Princes Beatrix Fund (número de concessão W.OR22-10) e pelos Institutos Nacionais de Saúde (número de concessão AR078000).
CONFLITO DE INTERESSE
Heinz Jungbluth é um membro do Conselho Editorial deste periódico, mas não esteve envolvido no processo de revisão por pares nem teve acesso a nenhuma informação sobre sua revisão por pares. Os outros autores não relatam mais conflitos de interesse.
DECLARAÇÃO DE DISPONIBILIDADE DE DADOS
Devido à natureza desta pesquisa, os participantes deste estudo não concordaram que seus dados fossem compartilhados publicamente, portanto, dados de apoio não estão disponíveis.
MATERIAIS SUPLEMENTARES
O material suplementar está disponível na versão eletrônica deste artigo: https://dx.doi.org/ 10.3233/JND-240029.
REFERÊNCIAS
[1] Snoeck M,vanEngelen BG, K¨ usters B, Lammens M, Meijer R, Molenaar JP, et al. RYR1-related myopathies: A wide spectrum of phenotypes throughout life. Eur J Neurol. 2015;22(7):1094-112.
[2] Lawal TA, Todd JJ, Meilleur KG. Ryanodine receptor 1related myopathies: Diagnostic and therapeutic approaches. Neurotherapeutics. 2018;15(4):885-99.
[3] van Ruitenbeek E, Custers JAE, Verhaak C, Snoeck M, Erasmus CE, Kamsteeg EJ, et al. Functional impairments, fatigue and quality of life in RYR1-related myopathies: A questionnaire study. Neuromuscul Disord. 2019;29(1): 30-8.
[4] Ramos-Platt L, Elman L, Shieh PB. Experience and perspectives in the US on the evolving treatment landscape in spinal muscular atrophy. Int J Gen Med. 2022;15: 7341-53.
[5] GussetN,StalensC,StumpeE,KlouviL,MejatA,Ouillade MC, de Lemus M. Understanding European patient expectations towards current therapeutic development in spinal muscular atrophy. Neuromuscul Disord. 2021;31(5):41930.
[6] O’ConnorTN,vandenBersselaarLR,ChenYS,NicolauS, Simon B, Huseth A, et al. RYR-1-related diseases international research workshop: From mechanisms to treatments pittsburgh, PA, U.S.A., 21-22 July 2022. J Neuromuscul Dis. 2023;10(1):135-54.
[7] Priest H, Roberts P, Woods L. An overview of three different approaches to the interpretation of qualitative data. Part 1: Theoretical issues. Nurse Res. 2002;10(1): 30-42.
[8] Vaismoradi M, Turunen H, Bondas T. Content analysis and thematic analysis: Implications for conducting a qualitative descriptive study. Nurs Health Sci. 2013;15(3): 398-405.
[9] Braun V, Clarke V. Using thematic analysis in psychology. Qualitative Research in Psychology. 2006;3(2):77-101.
[10] Akoglu H. User’s guide to correlation coefficients. Turk J Emerg Med. 2018;18(3):91-3.
[11] Capella-Peris C, Cosgrove MM, Chrismer IC, EmileBacker M, Razaqyar MS, Elliott JS, et al. Mixed methods analysis of Health-Related Quality of Life in ambulant individuals affected with RYR1-related myopathies pre-post-N-acetylcysteine therapy. Qual Life Res. 2020;29(6):1641-53.
[12] Kalkman JS, Schillings ML, Zwarts MJ, van Engelen BG, Bleijenberg G. The development of a model of fatigue in neuromuscular disorders: A longitudinal study. J Psychosom Res. 2007;62(5):571-9.
[13] van den Bersselaar LR, Jungbluth H, Kruijt N, Kamsteeg E-J, Fernandez-Garcia MA, Treves S, et al. Neuromuscular symptoms in patients with RYR1-related malignant hyperthermia and rhabdomyolysis. Brain Communications. 2022;4(6).
[14] VoetNBM.Exerciseinneuromusculardisorders:Apromising intervention. Acta Myol. 2019;38(4):207-14.
[15] Voet NB, van der Kooi EL, van Engelen BG, Geurts AC. Strength training and aerobic exercise training for muscle disease. Cochrane Database Syst Rev. 2019;12(12): Cd003907.
[16] AfridiA,RathoreFA.Whataretheeffects of strength training and aerobic exercise training for muscle disease?- A Cochrane Review summary with commentary. J Rehabil Med. 2021;53(9):jrm00231.
[17] RYR1 Foundation. Chapter 9: Physical Activity and Physical Therapy (PT); 2022 [cited 2022 Nov]. Available from: https://ryr1.org/online-resources-category/physicalactivity-physical-therapy.
[18] McGrawS,Qian Y, Henne J, Jarecki J, Hobby K, Yeh WS. Aqualitative study of perceptions of meaningful change in spinal muscular atrophy. BMC Neurol. 2017;17(1):68.
Buscando estar sempre conectado com as notícias relacionadas e de interesse dos portadores de mutação no gene RYR1, mais especificamente a Miopatia Congênita Centronuclear, que se trata da doença que me acomete, tomei conhecimento da recente pré-publicação científica, intitulada, “O Propofol liga-se diretamente e inibe o receptor 1 de rianodina do músculo esquelético (RYR1)”, versão postada em 12 de janeiro de 2024, na qual os pesquisadores, Thomas T. Joseph, MD, PhD¹, Weiming Bu, PhD¹, Omid Haji-Ghassemi, PhD², Yu Seby Chen, PhD², Kellie Woll, PhD², Paul D. Allen, MD, PhD⁴, Grace Brannigan, PhD³, Filip Van Petegem, PhD², Roderic G. Eckenhoff, MD¹, através de resultados obtidos em estudos e ensaios sugerem em seus relatos que o propofol, um agente anestésico intravenoso de curta ação, em concentrações clínicas, se liga ao receptor de rianodina tipo 1 (RYR1), inibindo sua abertura, podendo assim, prevenir as manifestações clínicas da Hipertermia Maligna (HM), mesmo com exposição a agentes desencadeantes como os anestésicos voláteis.
Confira a integra da publicação pelo seguinte link: https://www.biorxiv.org/content/10.1101/2024.01.10.575040v1.full
O receptor de rianodina tipo 1 (RYR1) desempenha um papel central na determinação de quando (tempo), e quanta (quantidade) força é produzida pelos músculos esqueléticos, que é necessária e essencial para movimentação do corpo e atividades físicas diárias dos indivíduos. Como principal canal de liberação de íon de cálcio (Ca²⁺) no retículo sarcoplasmático do músculo esquelético, a mutação genética no receptor de rianodina tipo 1 (RYR1), tem a ela subjacentes, algumas doenças ou distúrbios musculares, tais como a Miopatia Centronuclear, Miopatia Central Core, Miopatia Multi-Minicore, Desproporção Congênita do Tipo de Fibra, incluindo distúrbios como a Rabdomiólise por Esforço, e a Hipertermia Maligna (HM).
Em pacientes com a mutação no gene RYR1, “a crise” de Hipertermia Maligna, causada pela exposição a algumas drogas desencadeantes, como os anestésicos voláteis halogenados, pode direcionar o RYR1 a deixar o canal de rianodina em um estado aberto, resultando em uma liberação descontrolada de Ca²⁺, acarretando em tensão no sarcômero, e consequente produção de calor. A restauração de Ca²⁺ no retículo sarcoplasmático também consome ATP (adenosina trifosfato), molécula responsável pelo depósito de energia celular, gerando também por consequência uma carga metabólica adicional insustentável.
Ao anestesiar pacientes com mutações genéticas conhecidas pela suscetibilidade a Hipertermia Maligna, o anestésico geral intravenoso não desencadeante propofol é comumente substituído por anestésicos desencadeantes. As evidências de ligação direta de agentes anestésicos ao RYR1 ou seus parceiros de ligação são escassas, e as interações em nível atômico do propofol com o RYR1 são totalmente desconhecidas. Os pesquisadores mostram no trabalho acima descrito que o propofol diminui a abertura do receptor do canal de rianodina (RYR1) com vesículas no retículo sarcoplasmático e bicamadas lipídicas planas, e que inibe a liberação de Ca²⁺ induzida por ativador do retículo sarcoplasmático no músculo esquelético humano. Além de confirmar a ligação direta, a marcação por fotoafinidade usando m-azipropofol (AziPm) revelou vários supostos locais de ligação de propofol no RYR1. A projeção pela simulação dinâmica da afinidade de ligação molecular sugere que o propofol se liga a pelo menos um destes locais em concentrações clínicas. Esses achados convidam à hipótese de que, além de o propofol não desencadear a Hipertermia Maligna, ele também pode ser protetor contra a Hipertermia Maligna, inibindo o fluxo induzido de Ca²⁺ através do canal de rianodina - RYR1.
¹ Department of Anesthesiology and Critical Care, Perelman School of Medicine, University of Pennsylvania, Philadelphia, PA USA; ² Department of Biochemistry, University of British Columbia, Vancouver, BC, Canada; ³ Department of Physics and Center for Computational and Integrative Biology, Rutgers University, Camden, NJ USA; ⁴ Department of Anesthesiology, University of Tennesee, Knoxville, TN USA
O artigo acima mencionado foi publicado na bioRxiv, repositório aberto de pré-publicação direcionado as ciências biológicas (https://www.biorxiv.org/), e hospedado pelo Cold Spring Harbor Laboratory (CSHL).
As doenças relacionadas ao RYR1 são identificadas com base em sua classificação histopatológica, isto é, pela aparência da biópsia do músculo na lâmina do microscópio. A diferenciação encontrada na biópsia designará o tipo da doença, se é por exemplo, Miopatia Central Core, Miopatia Multiminicore, Miopatia Centronuclear, ou Desproporção Congênita de Tipos de Fibras.
A Miopatia Congênita Centronuclear (MCCN) e a Miopatia Central Core (MCC) são ambas doenças musculares hereditárias causadas por mutações genéticas. A MCCN pode estar associada a mutações em diferentes genes, no DNM2, BIN1, MTM1, e RYR1, já a MCC está associada somente ao gene RYR1.
Esses tipos de doenças relacionadas ao RYR1 variam amplamente em termos dos seus diferentes sinais e sintomas, de quando eles inicialmente se apresentaram, além da sua respectiva gravidade. Embora sejam altamente variáveis, os sintomas presentes também dependem se a mutação do gene RYR1 é autossômica dominante ou autossômica recessiva.
Uma pergunta que sempre chega até mim é sobre as diferenças entre a Miopatia Centronuclear e a Miopatia Central Core. Assim, eu, enquanto portador da Miopatia Congênita Centronuclear (MCN), buscarei esclarecer pontualmente neste texto, me atendo ao tipo que me acomete, que é a pela mutação no gene RYR1.
Estas doenças apesar de terem sintomas parecidos e compartilharem de algumas características clínicas em comum, se confundem entre si, e apresentam com algumas diferenças distintas:
Miopatia Congênita Centronuclear (MCCN)
Miopatia Central Core (MCC)
Em resumo, a Miopatia Congênita Centronuclear e a Miopatia Central Core, ambas doenças relacionada ao RYR1, têm seus sintomas e sinais físicos que podem se parecer, podem se confundir, mas são diferentes, a contar da análise histológica das células musculares em uma biópsia, exame este que é crucial para diferenciar entre as duas condições e determinar o diagnóstico correto, conduta médica, tratamento, e até prognóstico de evolução.
Nota: todo o material escrito nesta página é oriundo de pesquisa científica, e conclusões próprias do autor deste website, que convive como portador, desde o nascimento, com a Miopatia Congênita Centronuclear causada pela mutação no gene RYR-1
ARMGO PHARMA PÚBLICA IMPORTANTES E POSITIVOS RESULTADOS DO ENSAIO DE FASE 1B DO RYCALl® ARM210 PARA O TRATAMENTO DE MIOPATIAS RELACIONADAS AO RECEPTOR DE RIANODINA 1
ARMGO Pharma, Inc. (ARMGO), uma empresa privada no setor biofarmacêutico que desenvolve uma nova classe de drogas de moléculas pequenas ou micro moléculas conhecidas como Rycals®, anunciou em 29 de janeiro de 2024 a publicação dos resultados de um estudo de Fase 1b de seu Rycal ARM210 (também conhecido como S48168), para o tratamento de miopatias relacionadas ao receptor 1 de Ryanodina (RYR1-RM), uma doença muscular órfã, também chamada de “doença rara”, por ser uma doença que afeta uma pequena percentagem da população.
Os dados foram publicados em um artigo intitulado 'Rycal S48168 (ARM210) para Miopatias Relacionadas ao RYR1: um ensaio de fase um, estudo em aberto, e de ensaio de escalonamento de dose', de autoria do Dr. Joshua Todd et al, no Journal eClinicalMedicine, parte da família de publicações Lancet. O artigo revisa os dados do estudo de Fase 1b do ARM210 e seu novo mecanismo de ação alostérico (MoA) visando a causa raiz da doença relacionada ao RYR-1 (RYR1-RM): mutação do Receptor 1 de Ryanodina (RYR1).
O gene RYR1 que codifica o Receptor 1 de Ryanodina RYR1, um canal intracelular de liberação de cálcio, vaza em doenças musculares. Vazamentos intracelulares de cálcio causados por canais RYR1 com mutação prejudicam a contração muscular, levando à fraqueza muscular e perda de função, e ativam vias tóxicas que danificam os músculos, causando os sintomas das doenças relacionadas ao RYR1.
O ensaio de Fase 1b, aberto, de escalonamento de dose confirmou a segurança, tolerabilidade e farmacocinética da dosagem de 120 e 200 mg de ARM210 diariamente durante 29 dias em homens e mulheres adultos afetados pelas doenças relacionadas ao RYR1 (RYR1-RM).
É importante ressaltar que o estudo também demonstrou eficácia preliminar no grupo de dose mais alta em dois sintomas característicos das doenças relacionadas ao RYR1 (RYR1-RM): 1) alívio significativo da fadiga avaliada pelo sistema PROMIS-fatigue (Patient-Reported-Outcome Measurement Information System) t-scores, e 2) melhora da força dos proximais avaliada pelo exame físico de abdução do ombro (Medical Research Council Grading). Estes resultados justificam o desenvolvimento futuro do ARM210 como um potencial tratamento e modificador da doença para as miopatias relacionadas ao RYR1 (RYR1-RM) em um ensaio de Fase 2 randomizado e controlado por placebo.
O ensaio de Fase 1b concluído foi conduzido em colaboração com o National Institute of Neurological Disorders and Stroke (NINDS) e National Institute of Health (NIH) sob um Acordo Cooperativo de Pesquisa e Desenvolvimento (CRADA - Cooperative Research and Development Agreement ), com o apoio da Fundação RYR-1, Pittsburgh, PA, EUA.
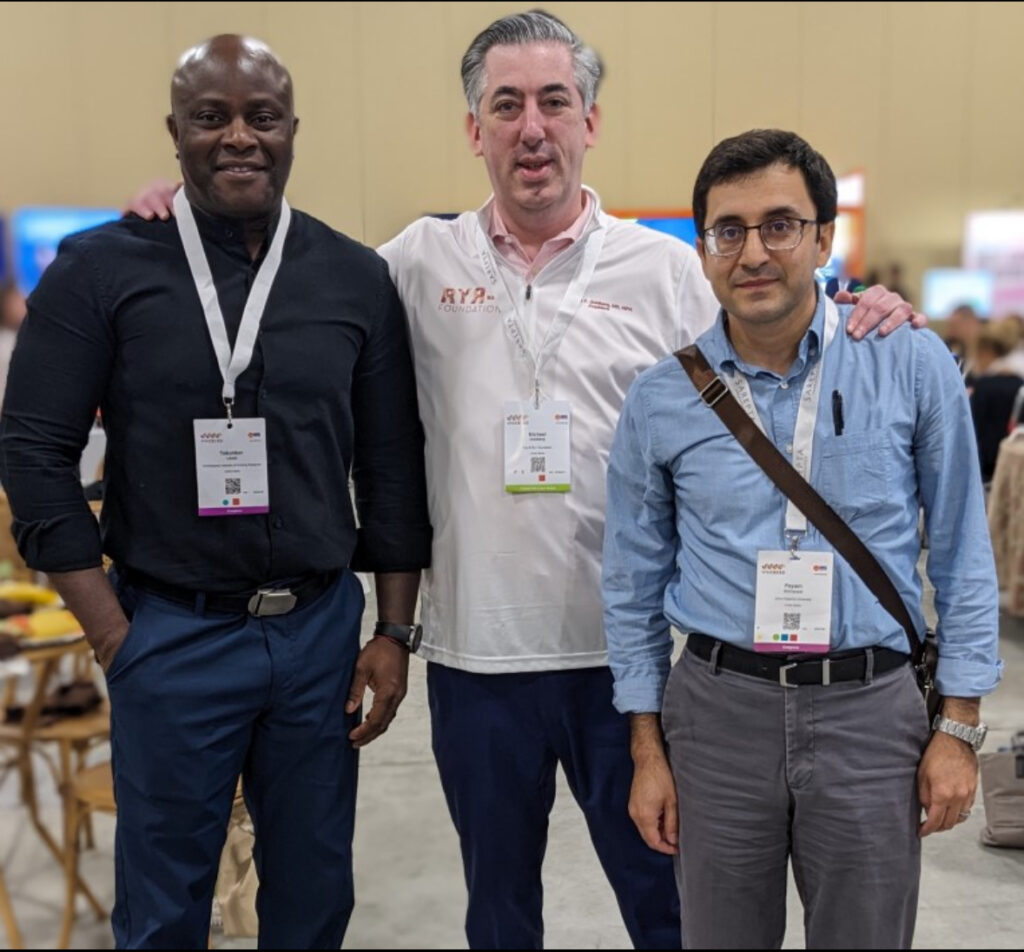
(Foto esquerda para direita: Dr. Tokunbor Lawal (autor da publicação), Dr. Mike Goldberg (co-fundador/Co-presidente de Pesquisas da Fundação RYR-1), e Dr. Payam Mohassel (Pesquisador Principal e Autor Senior)).
“Estamos muito satisfeitos com os resultados do ensaio com as doenças relacionadas ao RYR1 (RYR1-RM) conduzido em conjunto com o NIH, pois o estudo confirmou a segurança e tolerabilidade do ARM210, mas o mais importante, demonstrou pela primeira vez que o nosso Rycal®, ARM210, pode reverter os sintomas desta doença muscular crônica e devastadora em um curto período de tratamento. Isso é muito promissor”, disse Gene Marcantonio, M.D., Ph.D., CEO da ARMGO Pharma. “Esperamos, portanto, continuar rapidamente no desenvolvimento do ARM210 para levar este primeiro e potencial tratamento aos pacientes com as doenças relacionadas ao RYR1, com o apoio da Fundação RYR-1 e da comunidade de pacientes.”
Michael F. Goldberg, MD, MPH, co-presidente de pesquisa da Fundação RYR-1 acrescentou: “Estamos entusiasmados com a publicação deste importante estudo, pois representa um farol de esperança para muitos indivíduos e famílias de todo o mundo afetados pelas doenças relacionadas ao RYR1. Estamos ansiosos pelas próximas etapas de ensaios no desenvolvimento dessa importante droga.”
Mais informações sobre este estudo de Fase 1b podem ser encontradas online em: https://clinicaltrials.gov/study/NCT04141670. O ensaio foi apoiado pelos Programas de Pesquisa Intramural do NIH/NINDS, NIH/NINR, um NIH Clinical Center Bench to Bedside Award (2017-551673) e pelo parceiro de colaboração anterior da ARMGO, Les Laboratoires Servier. O conteúdo é de responsabilidade exclusiva dos autores e não representa necessariamente a opinião oficial dos Institutos Nacionais de Saúde.
BREVE REVISÃO SOBRE A FUNÇÃO DO RYR1 E DOENÇAS RELACIONADAS
Os RYRs são canais homotetraméricos de liberação de cálcio intracelular responsáveis pelo fluxo de Ca2+ dos retículos sarcoplasmáticos/endoplasmáticos (RS/RE) para o citoplasma da maioria dos tipos de células. RYR1 é a isoforma predominante no músculo esquelético de mamíferos, onde a liberação de Ca2+ via RYR1 é necessária para o acoplamento excitação-contração e função muscular normal. Já o RYR2 é a isoforma predominante no músculo cardíaco onde a liberação de Ca2+ via RYR2 é necessária para a função normal do músculo cardíaco. Mutações genéticas humanas nos genes RYR1 e RYR2 fazem com que o cálcio vaze dos canais RYR, levando à doença (Figura 1).
Os canais RYR normalmente alternam entre um estado de repouso (fechado) e excitado (aberto). Em certas doenças, em que existe a mutação genética, o RYR é modificado e torna-se incontinente ou seja, fica vazando. No caso do RYR1, este desempenha um papel crítico no músculo esquelético, e as mutações do RYR1 em humanos levam a uma miopatia progressiva, conhecida como doenças relacionadas ao RYR1 (RYR1-RM), privando o músculo da capacidade de responder eficazmente aos sinais de contração, levando à fraqueza muscular.
Sobre o Rycals® - A inibição do canal interromperia o vazamento, mas esta intervenção geralmente não seria benéfica, uma vez que bloquearia a função normal do RYR. O Rycals®, são moléculas que podem restaurar a função normal do canal sem bloquear o RYR, e abrem a possibilidade de intervenções terapêuticas.
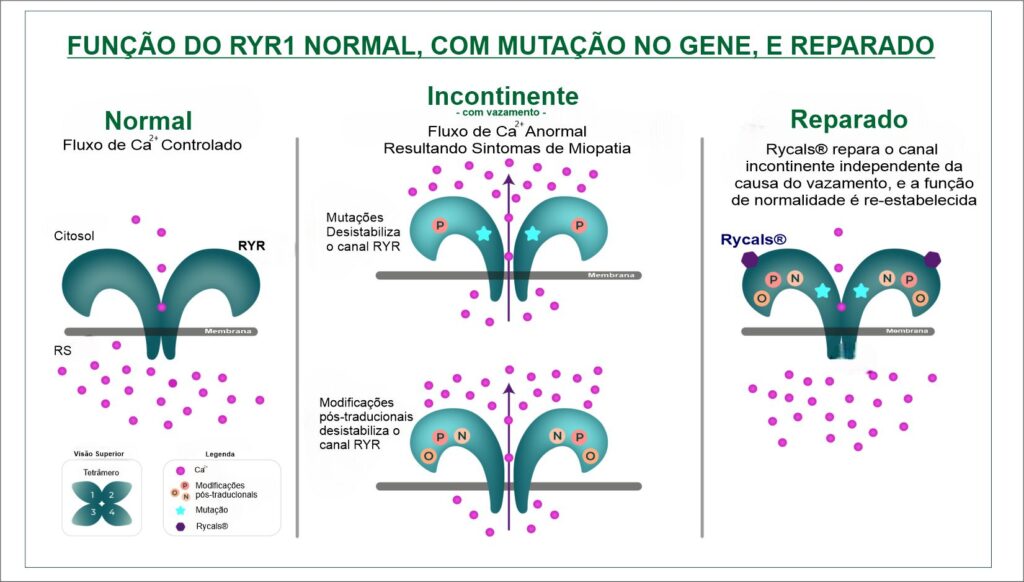
Figura 1: Modelo da função do RYR. O RYR controla o fluxo de cálcio (Ca2+) de dentro do retículo sarcoplasmático (RS) através da membrana até o citoplasma. (Quadro Esquerdo) O RYR normal regula o fluxo de cálcio alternando entre um estado fechado e aberto. (Quadro Meio) Na RYR1-RM, o RYR mutado apresenta vazamento, levando ao fluxo anormal de cálcio, resultando em sintomas da doença. Modificações pós-traducionais* (MPTs) do RYR agravam ainda mais o vazamento. Em outros distúrbios musculares, como DMD, insuficiência cardíaca ou sarcopenia, as modificações pós-traducionais (MPTs) do RYR podem causar vazamento no canal, levando a um fluxo anormal de cálcio, resultando em sintomas da doença. (Quadro Direito) Rycals® liga-se aos canais incontinentes (com vazamento) e repara o vazamento independentemente da causa do vazamento, restaurando a função normal do canal. O Rycals® não bloqueia o RYR.
*As modificações pós-traducionais (MPTs) são modificações químicas e estruturais de uma cadeia proteica após a sua tradução. Estas modificações podem determinar a atividade, a localização e interações com outras proteínas.